حثل المادة البيضاء المتبدل اللون: الأعراض والعلاج المبكر
حثل المادة البيضاء المتبدل اللون مرض وراثي نادر يصيب الجهاز العصبي، ويؤدي إلى تضرر الميالين، وهو الغلاف الذي يساعد الأعصاب على نقل الإشارات بكفاءة. قد يبدأ لدى طفل كان ينمو بصورة طبيعية ثم يفقد مهارات اكتسبها، أو يظهر لاحقًا على هيئة تغيرات في التعلم والسلوك والحركة. ورغم أنه مرض خطير ومتدرج، فإن التعرف إليه مبكرًا مهم؛ لأن بعض العلاجات الموجهة تكون أنسب قبل حدوث تلف عصبي كبير. كما تساعد الرعاية المتخصصة على تخفيف الأعراض ودعم الأسرة.
أهم النقاط
- حثل المادة البيضاء المتبدل اللون اضطراب وراثي يؤدي إلى تراكم مركبات دهنية وتلف الغلاف الواقي للأعصاب.
- فقدان مهارات مكتسبة، مثل المشي أو الكلام، علامة تستدعي تقييمًا طبيًا سريعًا.
- يعتمد التشخيص على الجمع بين الفحوص الإنزيمية والكيميائية والجينية، ولا تكفي صورة الرنين المغناطيسي وحدها.
- قد تتاح علاجات موجهة لبعض الحالات المبكرة جدًا، لكن ملاءمتها تتوقف على نوع المرض ومرحلة تطوره.
- فحص الإخوة والاستشارة الوراثية مهمان حتى عند غياب الأعراض، خصوصًا بعد تأكيد إصابة أحد أفراد الأسرة.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما حثل المادة البيضاء المتبدل اللون؟
ينتمي المرض إلى اضطرابات وراثية تسمى حثول المادة البيضاء، وإلى أمراض التخزين الليسوسومي. والليسوسومات أجزاء داخل الخلية تتولى تفكيك مواد مختلفة وإعادة تدويرها. عندما يتعطل تفكيك مركبات دهنية معينة تسمى السلفاتيدات، تتراكم داخل الخلايا وتؤذي الميالين في الدماغ والحبل الشوكي والأعصاب الطرفية.
ترتبط تسمية «المتبدل اللون» بالطريقة التي تظهر بها هذه المواد المتراكمة عند فحص الأنسجة باستخدام صبغات خاصة، ولا تعني تغير لون الجلد. وقد تتراكم السلفاتيدات في أعضاء أخرى، مثل المرارة، لكن الاضطرابات العصبية هي أبرز مظاهر المرض وأكثرها تأثيرًا في الحياة اليومية.
ما أسبابه وكيف يُورث؟
في معظم الحالات، ينشأ المرض بسبب تغيرات ممرضة في جين ARSA، فتقل فعالية إنزيم أريل سلفاتاز أ المسؤول عن تفكيك السلفاتيدات. ونادرًا قد ترتبط صورة مشابهة بخلل في بروتين مساعد يسمى سابوسين ب، نتيجة تغيرات في جين PSAP؛ وهنا قد لا يكون نشاط إنزيم أريل سلفاتاز أ منخفضًا.
ينتقل المرض عادةً بوراثة جسمية متنحية؛ أي إن الشخص المصاب يرث نسخة ممرضة من كل والد. وغالبًا لا تظهر أعراض على الوالدين الحاملين للمرض. عندما يكون كلاهما حاملًا لتغير ممرض في الجين نفسه، تكون احتمالات كل حمل مستقلة:
- احتمال إصابة الطفل بالمرض يبلغ 25%.
- احتمال أن يكون حاملًا للمرض دون إصابة يبلغ 50%.
- احتمال ألا يكون مصابًا ولا حاملًا يبلغ 25%.
المرض غير معدٍ، ولا ينتج عن خطأ في التغذية أو الرعاية. وعدم وجود حالات معروفة في الأسرة لا يستبعده، لأن التغيرات الوراثية قد تنتقل عبر أجيال دون ظهور أعراض.
الأشكال الرئيسية حسب عمر البداية
يساعد عمر ظهور الأعراض على وصف نمط المرض وتقدير مساره، لكنه لا يحدد وحده سرعة التدهور أو العلاج المناسب. وقد تختلف التفاصيل بين أفراد الأسرة الواحدة.
الشكل الطفلي المتأخر
يبدأ عادةً قبل عمر عامين ونصف، بعد فترة من التطور تبدو طبيعية. قد تكون العلامة الأولى تعثرًا متكررًا أو صعوبة في المشي أو ضعفًا في العضلات. ثم تتراجع مهارات الحركة والتواصل، وغالبًا يكون تقدم هذا الشكل أسرع من الأشكال التي تبدأ في أعمار أكبر.
الشكل اليفعي
تظهر أعراضه من نحو عامين ونصف وحتى المراهقة. قد تبدأ بصعوبات دراسية أو تغيرات سلوكية، أو بمشكلات في التوازن والمشي. ويتفاوت تطوره، لذلك لا ينبغي إرجاع تراجع الأداء المدرسي المصحوب بتغيرات حركية إلى الكسل أو المشكلات النفسية وحدها.
الشكل الذي يبدأ لدى البالغين
قد يظهر بعد المراهقة بتغيرات في الشخصية أو الذاكرة أو القدرة على التخطيط والعمل، وأحيانًا بأعراض نفسية تسبق الضعف الحركي. يتقدم غالبًا بصورة أبطأ، لكن تشخيصه قد يتأخر لتشابه بدايته مع اضطرابات أخرى.
الأعراض والمضاعفات المحتملة
تختلف الأعراض بحسب العمر ومرحلة المرض ومناطق الجهاز العصبي المتأثرة. ومن العلامات التي قد تظهر:
- فقدان مهارات مكتسبة، مثل المشي أو الكلام أو الاعتماد على النفس.
- ضعف العضلات والتعثر وصعوبة التوازن، ثم تيبس العضلات أو التشنج الحركي.
- تراجع التعلم والانتباه والذاكرة، أو تغيرات ملحوظة في السلوك.
- ألم عصبي أو اضطراب الإحساس بسبب إصابة الأعصاب الطرفية.
- صعوبة النطق والبلع، وقد تحدث نوبات صرعية أو مشكلات في البصر.
في المراحل المتقدمة قد تؤدي صعوبة البلع إلى سوء تغذية أو دخول الطعام والسوائل إلى مجرى التنفس. كما قد يسبب ضعف الحركة تقلصات مفصلية ومشكلات جلدية وتنفسية. ولا تظهر كل هذه المضاعفات لدى كل مصاب، لكن متابعتها مبكرًا تساعد على تقليل أثرها.
كيف يُشخَّص المرض؟
يبدأ التقييم بتاريخ التطور والأعراض والتاريخ العائلي، ثم فحص عصبي. ويجمع اختصاصي الأعصاب أو الأمراض الاستقلابية بين عدة اختبارات، لأن عرضًا واحدًا أو نتيجة منفردة لا تكفي عادةً للتشخيص.
- قياس نشاط الإنزيم: في خلايا الدم أو عينات خلوية أخرى للكشف عن نقص أريل سلفاتاز أ.
- تحليل السلفاتيدات: غالبًا في البول، للتحقق من تراكمها غير الطبيعي.
- الفحص الجيني: لتحديد التغيرات الممرضة وتأكيد السبب وتوجيه فحوص الأسرة.
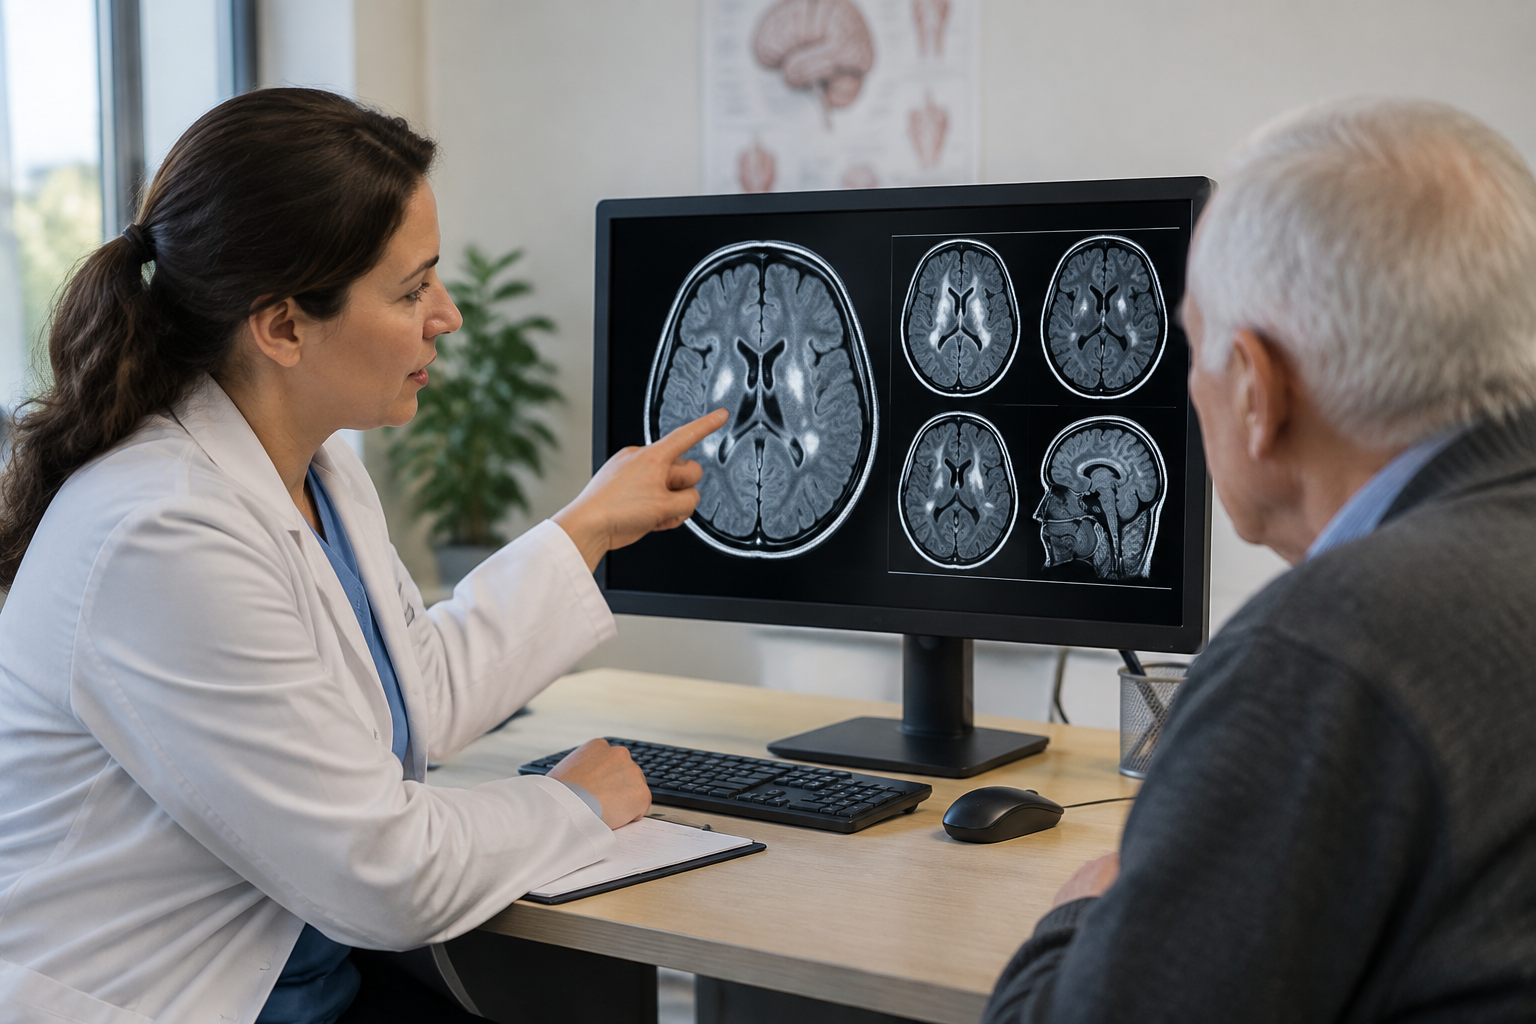
- الرنين المغناطيسي للدماغ: لتقييم نمط إصابة المادة البيضاء ومدى امتدادها.
- اختبارات إضافية: مثل توصيل الأعصاب وتقييم الحركة والإدراك والبلع، بحسب الحالة.
توجد حالة تسمى النقص الكاذب للإنزيم، يكون فيها نشاطه منخفضًا في المختبر دون الإصابة بهذا المرض. لذلك يجب تفسير النتيجة مع تحليل السلفاتيدات والفحص الجيني والصورة السريرية، لتجنب تشخيص خاطئ أو طمأنة غير مناسبة.
ما خيارات العلاج؟
تحتاج الحالة إلى مركز متخصص، ويعتمد الاختيار على عمر البداية والقدرات الحالية ودرجة إصابة الجهاز العصبي. لا يوجد علاج يعكس بصورة مضمونة التلف العصبي الذي حدث بالفعل؛ ولهذا تكون الإحالة المبكرة أساسية، ولا ينبغي الانتظار حتى تتضح جميع الأعراض.
العلاج الجيني وزراعة الخلايا الجذعية
يتاح علاج جيني في بعض البلدان لفئات محددة من الأطفال المصابين بأشكال مبكرة، قبل الأعراض أو عند بدايتها ضمن شروط دقيقة. يستخدم خلايا جذعية مأخوذة من المريض ومعدلة لإنتاج الإنزيم، ثم تعاد إليه بعد علاج تهيئة. وقد يحافظ على وظائف عصبية ويغير مسار المرض لدى المؤهلين، لكنه يتطلب تقييمًا ومتابعة طويلين وله مخاطر مهمة.
وقد تُناقش زراعة الخلايا الجذعية المكوِّنة للدم من متبرع لدى بعض المصابين بأشكال أبطأ، قبل الأعراض أو في مراحل مبكرة جدًا. ليست مناسبة للجميع، ولا تحقق عادةً فائدة كافية في المرض الطفلي السريع بعد ظهور تدهور واضح. تشمل مخاطر الزراعة العدوى ومضاعفات المناعة والعلاج التحضيري.
الرعاية الداعمة والتأهيل
تشمل الرعاية العلاج الطبيعي والوظيفي، ووسائل التواصل والحركة المساعدة، وعلاج الألم والتيبس والنوبات عند الحاجة. ويقيّم الفريق التغذية والبلع والتنفس، وقد يناقش طرق تغذية بديلة إذا أصبح البلع غير آمن. كما توفر الرعاية التلطيفية دعمًا للراحة وجودة الحياة بالتوازي مع العلاجات الأخرى، ولا تعني التخلي عن المريض.
متى تزور الطبيب؟
اطلب تقييمًا قريبًا إذا فقد الطفل مهارة سبق أن أتقنها، أو ظهر تعثر متزايد أو تراجع دراسي وسلوكي مصحوب بتغير حركي. وينبغي أيضًا تقييم التغيرات المعرفية أو النفسية غير المعتادة لدى البالغين، خصوصًا مع تاريخ عائلي. أما صعوبة التنفس أو الاختناق أو نوبة صرعية مطولة فتستدعي مساعدة طارئة.
عند تأكيد إصابة فرد في الأسرة، تواصل سريعًا مع اختصاصي الوراثة لتقييم الإخوة حتى إن بدوا أصحاء؛ فقد يتيح اكتشاف المرض قبل الأعراض خيارات لا تتوفر لاحقًا. ويمكن للاستشارة الوراثية شرح فحوص الحمل أو الأجنة عند معرفة التغيرات العائلية. وتظل الخطة العلاجية فردية، تُبنى على تقييم فريق متخصص ومناقشة واضحة مع الأسرة.
أسئلة شائعة
هل حثل المادة البيضاء المتبدل اللون هو التصلب المتعدد؟
لا. كلاهما قد يؤثر في الميالين، لكن حثل المادة البيضاء المتبدل اللون اضطراب وراثي استقلابي، بينما التصلب المتعدد مرض مناعي. تختلف طرق التشخيص والعلاج بينهما.
هل يمكن أن يظهر المرض لدى البالغين؟
نعم، وقد يبدأ بتغيرات في السلوك أو الشخصية أو الأداء المعرفي قبل ظهور مشكلات الحركة. يحتاج التشخيص إلى تقييم متخصص وفحوص تؤكد السبب الوراثي والاستقلابي.
هل انخفاض إنزيم أريل سلفاتاز أ يؤكد الإصابة؟
ليس وحده؛ فقد يحدث انخفاض مخبري دون مرض فيما يعرف بالنقص الكاذب للإنزيم. يُفسَّر التحليل مع مستوى السلفاتيدات والفحص الجيني والأعراض.
هل العلاج الجيني مناسب لجميع المصابين؟
لا. يقتصر على فئات محددة وفق نوع المرض والعمر ومرحلة الأعراض والقدرات الوظيفية، كما يختلف توفره بين البلدان. يحدد المركز المتخصص الأهلية بعد فحوص شاملة.
هل يجب فحص الإخوة الذين لا تظهر عليهم أعراض؟
نعم، ينبغي مناقشة فحصهم سريعًا بعد تأكيد إصابة أحد أفراد الأسرة. غياب الأعراض لا يستبعد الإصابة، وقد يكون التشخيص قبل ظهورها حاسمًا لاختيار العلاج.