حثل المادة البيضاء متبدل اللون: الأعراض وخيارات العلاج
اسم «متلازمة ميدو» وحده لا يكفي لتحديد مرض طبي موثوق، ولا ينبغي افتراض أنه مرادف لتشخيص آخر. لكن الأعراض والفحوص المرافقة للموضوع، وخصوصًا تحليل جين ARSA وفحص الأعصاب، تتوافق مع حثل المادة البيضاء متبدل اللون. لذلك يشرح هذا الدليل هذا المرض تحديدًا، مع ضرورة مراجعة الاسم الأصلي في التقرير الطبي إذا كان المقصود حالة مختلفة. وهو اضطراب وراثي نادر قد يسبب فقدانًا تدريجيًا للمهارات الحركية والذهنية، ويحتاج إلى تقييم متخصص مبكر.
أهم النقاط
- اسم «متلازمة ميدو» لا يحدد وحده تشخيصًا واضحًا؛ أما الأعراض وفحوص ARSA المذكورة فتتوافق مع حثل المادة البيضاء متبدل اللون.
- المرض وراثي نادر يؤثر في الغلاف الواقي للأعصاب، وقد يظهر في الطفولة أو المراهقة أو البلوغ.
- فقدان مهارات مكتسبة، مثل المشي أو الكلام، يستدعي تقييمًا طبيًا دون تأخير.
- يعتمد التشخيص على جمع نتائج فحص نشاط الإنزيم والتحليل الجيني وفحوص أخرى، وليس على نتيجة منفردة.
- قد تتاح علاجات موجهة لبعض المرضى في المراحل المبكرة، إلى جانب التأهيل وعلاج الأعراض والدعم الأسري.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما حثل المادة البيضاء متبدل اللون؟
حثل المادة البيضاء متبدل اللون، المعروف اختصارًا باسم MLD، أحد أمراض تخزين المواد داخل الخلايا. يحدث غالبًا بسبب نقص نشاط إنزيم يسمى أريل سلفاتاز أ. وعندما لا يعمل هذا الإنزيم بكفاءة، تتراكم مواد دهنية تسمى السلفاتيدات في أنسجة الجسم، وخصوصًا الجهاز العصبي.
يؤدي هذا التراكم إلى تلف الميالين، وهو الغلاف الذي يعزل الألياف العصبية ويساعدها على نقل الإشارات بسرعة وانتظام. لذلك قد تتأثر الحركة والإحساس والتفكير والكلام والبلع. ويصيب المرض المادة البيضاء في الدماغ، كما يمكن أن يؤثر في الأعصاب الطرفية التي تصل إلى العضلات والأطراف.
ما سبب المرض وكيف ينتقل؟
ترتبط معظم الحالات بتغيرات ممرضة في جين ARSA. وينتقل المرض عادة بنمط وراثي متنحٍ؛ أي إن الطفل المصاب يرث نسخة متغيرة من الجين من كل والد. وغالبًا يكون الوالدان حاملين للتغير الجيني من دون ظهور أعراض عليهما.
إذا كان الأب والأم حاملين لتغير ممرض في الجين نفسه، تكون احتمالات كل حمل: إصابة الطفل بنسبة 25%، وحمله للتغير دون إصابة بنسبة 50%، وعدم إصابته أو حمله للتغير بنسبة 25%. وهذه الاحتمالات تتجدد في كل حمل. توجد أسباب جينية نادرة أخرى لحالات مشابهة، ولهذا لا تُفسَّر النتائج بمعزل عن اختصاصي الوراثة.
الأعراض وكيف تختلف حسب عمر البداية
لا تظهر العلامات بالترتيب نفسه لدى الجميع. ويُقسَّم المرض عادة إلى أشكال بحسب عمر بدء الأعراض، مع اختلاف سرعة التدهور بين المرضى. وفي العموم، تميل الأشكال التي تبدأ مبكرًا إلى التقدم بسرعة أكبر، لكن العمر وحده لا يكفي لتوقع المسار.
عند الأطفال الصغار
قد ينمو الطفل بصورة تبدو طبيعية في البداية، ثم يبدأ بفقدان مهارات اكتسبها. وقد يلاحظ الأهل تعثرًا متكررًا، أو صعوبة في الوقوف والمشي، أو ضعفًا وارتخاءً في العضلات. ومع تقدم المرض قد يظهر تيبس عضلي، وتراجع في الكلام والتفاعل، وصعوبة في تناول الطعام.
عند الأطفال الأكبر والمراهقين
قد تكون العلامات الأولى تراجع الأداء الدراسي أو تغير السلوك والانتباه، قبل أن تصبح مشكلات الحركة واضحة. وقد يجد الطفل صعوبة متزايدة في الكتابة أو ارتداء الملابس أو أداء مهامه المعتادة. هذه التغيرات ليست تشخيصًا بحد ذاتها، لكنها تستحق التقييم إذا كانت مستمرة أو متفاقمة.
عند البالغين
قد يبدأ المرض بتغيرات في الشخصية أو المزاج أو القدرة على التخطيط والعمل، ثم تظهر اضطرابات المشي والتوازن. وقد يُلتبس في البداية مع حالات نفسية أو عصبية أخرى، لذلك يساعد توثيق تطور الأعراض والتاريخ العائلي على توجيه الفحوص.
- صعوبة الكلام أو عدم وضوح النطق.
- تراجع الذاكرة والفهم والقدرة على تنفيذ المهام.
- ضعف العضلات واضطراب التوازن أو الإحساس.
- صعوبة البلع وزيادة احتمال دخول الطعام إلى مجرى التنفس.
- نوبات صرع لدى بعض المرضى.
- فقدان التحكم في البول أو البراز مع تقدم الحالة.
كيف يُشخَّص المرض؟
يبدأ التشخيص بفحص عصبي مفصل ومراجعة النمو والمهارات السابقة والأعراض الحالية والتاريخ العائلي. ولا تكفي الأعراض وحدها لإثبات المرض، لأنها تتشابه مع اضطرابات عديدة. كذلك فإن اختلاف شكل الحاجبين أو عظم الفخذ ليس من العلامات الأساسية المعتمدة لتشخيص هذه الحالة.
- قياس نشاط الإنزيم: يُفحص نشاط أريل سلفاتاز أ في خلايا الدم أو عينات أخرى مناسبة.
- التحليل الجيني: يبحث عن تغيرات ممرضة في ARSA، وقد يتوسع ليشمل جينات أخرى بحسب النتائج.
- فحص السلفاتيدات في البول: يساعد ارتفاعها في دعم التشخيص؛ وليس المقصود مجرد تحليل البول الروتيني.
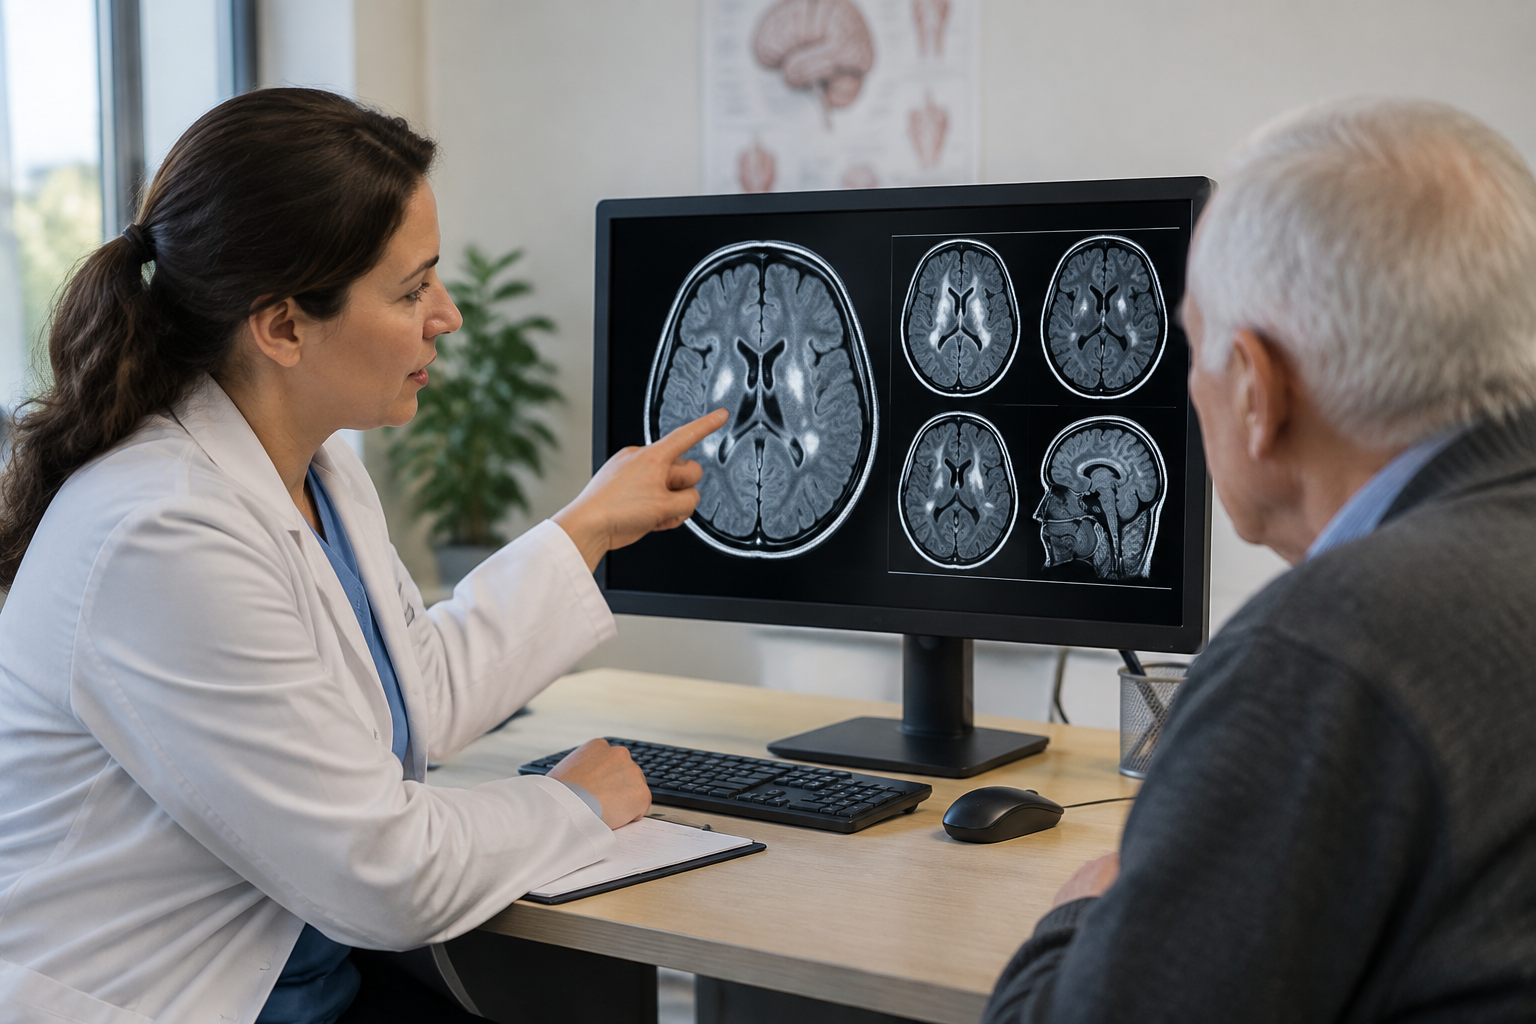
- الرنين المغناطيسي للدماغ: يكشف أنماطًا من تغيرات المادة البيضاء، لكنه لا يُستخدم منفردًا لتأكيد السبب.
- دراسات توصيل الأعصاب: تقيس كفاءة انتقال الإشارات وتساعد في تقييم إصابة الأعصاب الطرفية.
قد يكون نشاط الإنزيم منخفضًا لدى أشخاص لا يعانون المرض، وهي حالة تُعرف بالنقص الكاذب للإنزيم. لذلك يجب ربط النتيجة بالتحليل الجيني والسلفاتيدات والصورة السريرية. أما خزعة العصب فلا تُطلب عادة بصورة روتينية مع توافر الفحوص الحديثة، وقد تُناقش في حالات محددة غير واضحة.
خيارات العلاج المتاحة
تعتمد الخطة على نوع المرض ومرحلة تطوره والقدرات الحركية والمعرفية وتوافر العلاج محليًا. لا يوجد علاج يناسب جميع المرضى أو يضمن استعادة الوظائف المفقودة. وتكمن أهمية التشخيص المبكر في إمكان تقييم بعض الخيارات قبل حدوث تلف عصبي واسع.
العلاجات الموجهة للمرض
قد يتاح علاج جيني يعتمد على تعديل خلايا جذعية مأخوذة من المريض لإنتاج الإنزيم الناقص. وهو مخصص لفئات معينة من الأطفال، غالبًا قبل ظهور الأعراض أو في مراحل مبكرة جدًا وفق شروط دقيقة. ويتطلب علاجًا تحضيريًا ومتابعة طويلة الأمد في مركز متخصص، وله مخاطر يجب مناقشتها بالتفصيل.
قد تُبحث زراعة الخلايا الجذعية المكوِّنة للدم لبعض المرضى، خصوصًا في أشكال متأخرة البدء وقبل التدهور الكبير. لكنها لا تناسب الجميع، ولا تعكس عادة الضرر العصبي المتقدم. ويوازن الفريق المختص بين الفائدة المتوقعة ومخاطر الزراعة، ومنها العدوى ومضاعفات المناعة.
علاج الأعراض والتأهيل
- أدوية يختارها الطبيب للصرع والألم والتشنج العضلي عند الحاجة.
- علاج طبيعي ووظيفي للحفاظ على الحركة والراحة وتسهيل الأنشطة اليومية.
- تقييم النطق والبلع وتوفير وسائل تواصل بديلة عند الضرورة.
- خطة تغذية آمنة، وقد تُناقش التغذية الأنبوبية إذا أصبح البلع غير آمن أو غير كافٍ.
- رعاية الجلد والتنفس والمثانة والأمعاء، وتوفير معدات الجلوس والتنقل المناسبة.
متى تزور الطبيب؟
احجز تقييمًا قريبًا إذا فقد الطفل مهارة سبق أن أتقنها، أو ظهرت صعوبة متزايدة في المشي أو الكلام أو البلع. وينطبق ذلك على البالغ الذي يعاني تراجعًا مستمرًا غير مفسر في التفكير أو السلوك أو التوازن. وإذا شُخِّص أحد أفراد الأسرة، فاستشر اختصاصي الوراثة بشأن فحص الأشقاء حتى دون أعراض.
اطلب الطوارئ عند صعوبة التنفس أو الاختناق أو فقدان الوعي، وكذلك إذا استمرت نوبة تشنج أكثر من خمس دقائق أو تكررت دون استعادة الوعي. أما التدهور المفاجئ فلا ينبغي نسبته تلقائيًا إلى المرض الوراثي، لأنه قد يدل على مشكلة حادة قابلة للعلاج.
دعم الأسرة والتخطيط للمستقبل
تحتاج الأسرة إلى فريق متعدد التخصصات يجمع الأعصاب والوراثة والتأهيل والتغذية والدعم النفسي والاجتماعي. وقد تساعد جمعيات أمراض المادة البيضاء ومجموعات دعم الأمراض النادرة في تبادل الخبرات والوصول إلى الخدمات، لكن تجارب الآخرين لا تحدد العلاج المناسب لكل مريض.
توضح الاستشارة الوراثية خيارات فحص الأقارب والتخطيط للحمل، ومنها التشخيص قبل الولادة أو الفحص الوراثي للأجنة في ظروف مناسبة. ويمكن دمج الرعاية التلطيفية مبكرًا لتخفيف الألم وتحسين الراحة وجودة الحياة بالتوازي مع العلاجات الأخرى؛ فهي لا تعني التخلي عن الرعاية.
أسئلة شائعة
هل متلازمة ميدو هي حثل المادة البيضاء متبدل اللون؟
لا يمكن تأكيد تطابق الاسمين اعتمادًا على الاسم العربي وحده. فحوص ARSA والأعراض العصبية المذكورة تتوافق مع حثل المادة البيضاء متبدل اللون، لكن يلزم مراجعة الاسم الأصلي أو التقرير الطبي لتحديد المقصود.
هل انخفاض إنزيم أريل سلفاتاز أ يؤكد الإصابة؟
لا. قد ينخفض نشاط الإنزيم دون وجود المرض فيما يسمى النقص الكاذب. يتطلب التأكيد تفسير النتيجة مع التحليل الجيني وفحص السلفاتيدات والأعراض.
هل يمكن أن يظهر المرض لدى البالغين؟
نعم، توجد أشكال تبدأ في البلوغ، وقد تظهر أولًا كتغيرات سلوكية أو معرفية، ثم تتطور مشكلات الحركة والتوازن. ويختلف مسارها من شخص إلى آخر.
هل العلاج الجيني مناسب لكل المصابين؟
لا، فهو متاح لفئات محددة وفق عمر بدء المرض ومرحلته والقدرات الحركية والمعرفية. ويحتاج تحديد الأهلية إلى مركز متخصص، وغالبًا تكون فرصة الاستفادة أكبر قبل ظهور الأعراض أو في بدايتها.
هل يجب فحص الأشقاء إذا شُخِّص طفل في الأسرة؟
ينبغي مناقشة ذلك سريعًا مع اختصاصي الوراثة، حتى لو لم تظهر أعراض على الأشقاء. فقد يتيح اكتشاف الإصابة مبكرًا تقييم خيارات علاجية لا تناسب المراحل المتقدمة.