داء الغانغليوزيد: اضطراب وراثي يؤثر في الدماغ والأعصاب
داء الغانغليوزيد، الذي قد يُشار إليه باسم داء غانغليوزيدي، مجموعة من الأمراض الوراثية النادرة التي تعوق تخلّص الخلايا من مواد دهنية معقدة تُسمى الغانغليوزيدات. يؤدي تراكم هذه المواد، خاصة في الدماغ والأعصاب، إلى تضرر الخلايا وتراجع وظائفها تدريجيًا. ويُعد داء الغانغليوزيد GM1 أحد أهم أشكال هذه المجموعة. تختلف الصورة المرضية كثيرًا بين المصابين، لذلك يحتاج التشخيص والمتابعة إلى فريق متخصص، مع دعم مستمر للمريض وأسرته.
أهم النقاط
- داء الغانغليوزيد اضطراب وراثي نادر، وليس عدوى أو نوعًا من الغنغرينة.
- ينجم النوع GM1 عن تغيرات في جين GLB1 تؤدي إلى نقص إنزيم مسؤول عن تفكيك مواد معينة داخل الخلايا.
- تختلف شدة الأعراض وعمر ظهورها؛ وتكون الأشكال التي تبدأ في الرضاعة أشد عادةً.
- يعتمد تأكيد التشخيص على قياس نشاط الإنزيم والفحص الجيني، لا على الأعراض وحدها.
- تركز الرعاية على تخفيف الأعراض وحماية التغذية والتنفس والحركة، مع أهمية الاستشارة الوراثية للأسرة.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما داء الغانغليوزيد؟
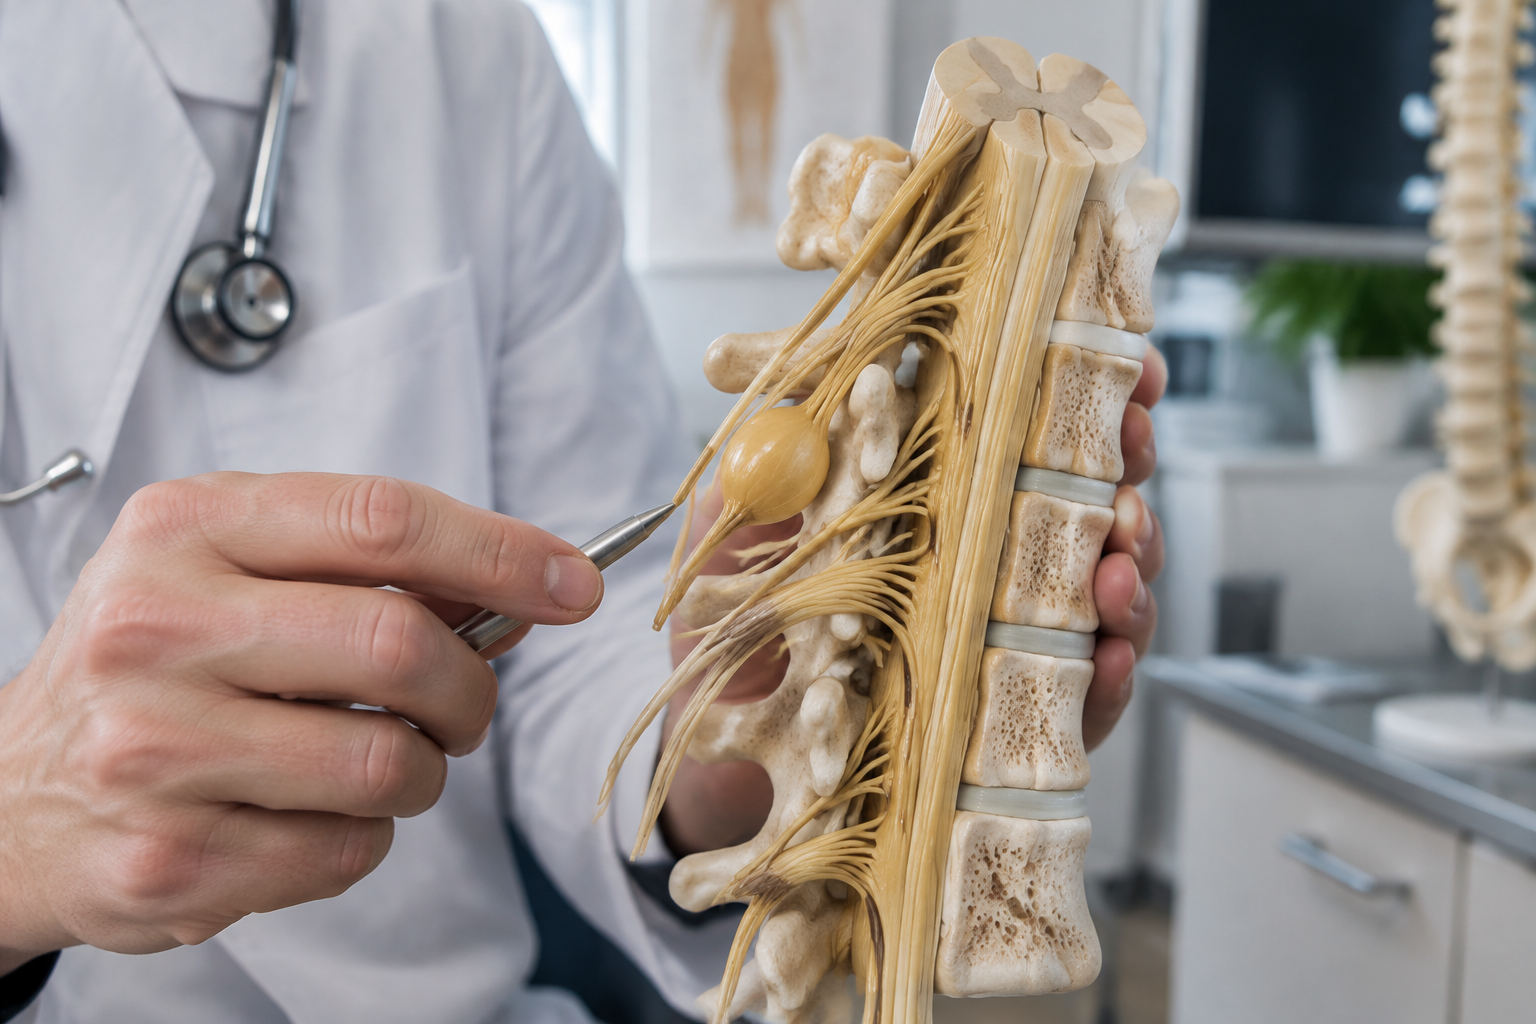
تنتمي هذه الاضطرابات إلى أمراض التخزين الليزوزومي. والليزوزومات أجزاء صغيرة داخل الخلية تحتوي على إنزيمات تفكك مواد لم تعد الخلية بحاجة إليها. عندما يغيب أحد هذه الإنزيمات أو ينخفض نشاطه، تتراكم المواد التي يفترض أن يفككها، فتؤثر في عمل الخلايا والأنسجة.
في النوع GM1، تنخفض فعالية إنزيم بيتا غالاكتوزيداز، ما يسمح بتراكم الغانغليوزيد GM1 ومواد أخرى. يكون الجهاز العصبي شديد التأثر، وقد تمتد الإصابة إلى الكبد والطحال والعظام والقلب. وتوجد اضطرابات مرتبطة بتراكم GM2، منها داء تاي ساكس وداء ساندوف، لكنها تختلف في الجينات والإنزيمات المسؤولة.
رغم التشابه اللفظي، لا توجد صلة بين هذا المرض والغنغرينة الغازية؛ فالأخيرة عدوى خطيرة تصيب الأنسجة وتحتاج إلى علاج إسعافي. أما داء الغانغليوزيد فمرض وراثي غير معدٍ، ولا ينشأ عن الجروح أو التلوث.
الأسباب وكيف ينتقل المرض وراثيًا
ينتج داء الغانغليوزيد GM1 عن تغيرات مُمرضة في جين يُسمى GLB1. يحمل هذا الجين تعليمات تصنيع إنزيم بيتا غالاكتوزيداز. وقد تؤدي التغيرات إلى نقص شديد في نشاط الإنزيم أو إلى بقاء قدر محدود منه، وهو أحد العوامل التي تؤثر في عمر ظهور الأعراض وشدتها.
ينتقل المرض بنمط وراثي جسدي متنحٍ؛ أي إن الطفل المصاب يرث عادةً نسخة متغيرة من الجين من كل والد. غالبًا لا تظهر أعراض المرض على الوالدين لأن كليهما يحمل نسخة سليمة تكفي لتوفير النشاط الإنزيمي اللازم.
- إذا كان الوالدان حاملين لتغير مُمرض في الجين نفسه، يكون احتمال إنجاب طفل مصاب 25% في كل حمل.
- يكون احتمال أن يكون الطفل حاملًا للتغير دون الإصابة 50%.
- يكون احتمال ألا يكون الطفل مصابًا ولا حاملًا للتغير 25%.
تتكرر هذه الاحتمالات بصورة مستقلة في كل حمل. وقد تزيد قرابة الوالدين فرصة حمل التغير الوراثي نفسه، لكن المرض قد يظهر أيضًا دون قرابة أو تاريخ عائلي معروف. ولا ينتج عن خطأ في رعاية الطفل أو غذاء تناولته الأم خلال الحمل.
الأعراض بحسب عمر ظهور المرض
تمثل أشكال GM1 طيفًا متصلًا، وليست فئات منفصلة تمامًا. عمومًا، يرتبط الظهور المبكر بمسار أشد وأسرع، بينما قد تتقدم الأشكال المتأخرة ببطء أكبر. ولا يمكن توقع مسار شخص بعينه اعتمادًا على اسم النوع وحده.
الشكل الذي يبدأ في الرضاعة
قد يبدو الطفل طبيعيًا في البداية، ثم يتباطأ اكتسابه المهارات أو يفقد مهارات سبق أن تعلمها، مثل تثبيت الرأس أو التقلب. وتشمل العلامات المحتملة:
- ارتخاء العضلات وضعف الحركة والاستجابة للمحيط.
- صعوبة الرضاعة أو البلع وضعف النمو.
- تشنجات، أو تراجع في السمع أو البصر.
- تضخم الكبد والطحال، وملامح وجه أكثر خشونة لدى بعض الأطفال.
- تغيرات عظمية ومشكلات في القلب في بعض الحالات.
قد يكشف فحص العين علامة تُعرف بالبقعة الحمراء الكرزية في الشبكية، لكنها ليست موجودة عند الجميع، ولا يكفي وجودها وحده لإثبات التشخيص.
الأشكال التي تبدأ في الطفولة
قد تظهر بعد فترة من التطور المبكر المقبول، وتسبب تعثر المشي وفقدان التوازن، وصعوبة الكلام والبلع، وتراجع القدرات الحركية أو المعرفية. وقد تتطور إلى تيبس العضلات أو الحركات اللاإرادية. تكون إصابة الأعضاء الأخرى أقل وضوحًا أحيانًا مقارنة بالشكل الرضيعي.
الأشكال المتأخرة
قد تبدأ في المراهقة أو البلوغ، وغالبًا يغلب عليها اضطراب الحركة، مثل التقلصات العضلية التي تسبب وضعيات غير طبيعية، أو بطء الحركة وصعوبة المشي والكلام. وقد تظهر تغيرات عظمية أو معرفية بدرجات متفاوتة، مع اختلاف ملحوظ في سرعة التقدم.
كيف يُشخَّص داء الغانغليوزيد؟
يبدأ التقييم بمراجعة تطور الطفل أو الأعراض لدى البالغ، والفحص العصبي، والتاريخ العائلي. وقد يدفع فقدان المهارات المكتسبة أو اجتماع الأعراض العصبية مع تضخم الأعضاء إلى الاشتباه باضطراب استقلابي وراثي، لكن أمراضًا أخرى قد تعطي علامات مشابهة.
- قياس نشاط الإنزيم: يُقاس نشاط بيتا غالاكتوزيداز في عينات مناسبة، مثل خلايا الدم البيضاء أو خلايا جلدية مزروعة.
- الفحص الجيني: يبحث عن تغيرات مُمرضة في جين GLB1 لتأكيد السبب ودعم فحوص الأسرة.
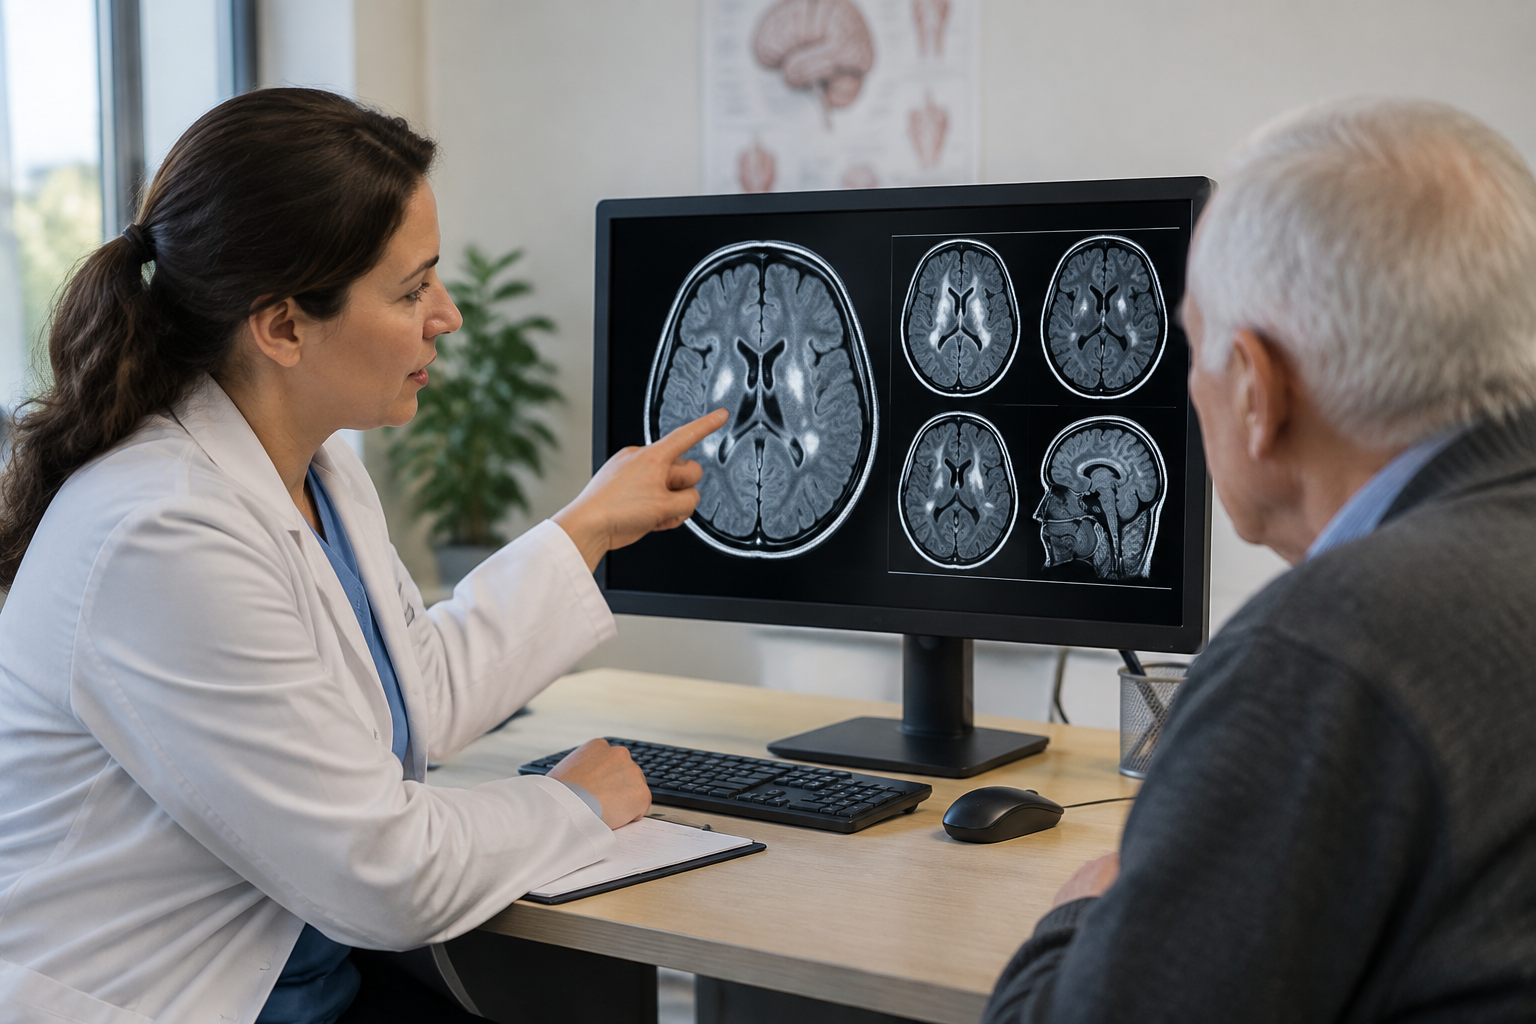
- فحوص تقييم التأثيرات: قد تشمل تصوير الدماغ بالرنين المغناطيسي، وفحص العين والقلب والسمع، وتقييم العظام والبلع.
تساعد الفحوص المساندة على تحديد احتياجات الرعاية، لكنها لا تحل محل الفحوص الإنزيمية والجينية. ويجب تفسير النتائج لدى اختصاصي؛ لأن تغيرات الجين نفسه قد ترتبط باضطراب آخر يغلب عليه تأثر العظام، يُعرف بداء عديدات السكاريد المخاطية من النوع الرابع ب.
العلاج والرعاية اليومية
لا يوجد علاج شافٍ روتيني لداء الغانغليوزيد GM1، وتركز الرعاية المعتادة على تخفيف الأعراض وتقليل المضاعفات وتحسين جودة الحياة. وتخضع علاجات موجهة، منها العلاج الجيني، للبحث؛ لذا ينبغي مناقشة حالة أي علاج تجريبي ومدى ملاءمته مع مركز متخصص، دون اعتباره شفاءً مضمونًا.
- ضبط الأعراض العصبية: قد تُستخدم أدوية للتشنجات أو اضطرابات الحركة بحسب تقييم الطبيب.
- العلاج الطبيعي والوظيفي: يساعد على الحفاظ على الحركة والراحة وتقليل التقلصات، مع اختيار وسائل الجلوس والتنقل المناسبة.
- دعم التغذية: يشمل تقييم البلع وتعديل قوام الطعام، وقد يستلزم التغذية الأنبوبية إذا أصبح الأكل غير آمن أو غير كافٍ.
- حماية التنفس: تتضمن متابعة الالتهابات وصعوبة إخراج الإفرازات ومخاطر دخول الطعام إلى مجرى التنفس.
- الدعم الشامل: يشمل التواصل والتأهيل المدرسي والدعم النفسي والاجتماعي للأسرة.
يمكن إشراك الرعاية التلطيفية مبكرًا لتخفيف الألم والانزعاج ومساعدة الأسرة في القرارات، بالتوازي مع بقية العلاجات. ولا تعني هذه الرعاية التخلي عن العلاج، بل الاهتمام براحة المريض وأهداف أسرته.
متى تزور الطبيب؟
راجع طبيب الأطفال أو الأعصاب عند ملاحظة فقدان مهارة مكتسبة، أو ضعف متزايد في الحركة، أو صعوبة مستمرة في البلع، أو تراجع غير مفسر في التعلم والكلام. ويستحق وجود إصابة عائلية معروفة استشارة وراثية حتى قبل ظهور الأعراض.
اطلب الإسعاف عند حدوث صعوبة شديدة في التنفس، أو ازرقاق، أو اختناق، أو فقدان للوعي، أو تشنج يستمر أكثر من خمس دقائق أو يتكرر دون استعادة الوعي. ولا تنتظر تأكيد التشخيص للتعامل مع هذه العلامات.
هل يمكن الوقاية منه؟
لا توجد حمية أو مكملات أو إجراءات منزلية تمنع ظهور المرض لدى من ورث التغيرات المسببة له. لكن الاستشارة الوراثية تساعد الأسرة على فهم المخاطر واتخاذ قرارات إنجابية مدروسة. وعند تحديد التغيرات العائلية، يمكن مناقشة فحص الأقارب المعرضين لحملها، والتشخيص أثناء الحمل، أو الفحص الوراثي للأجنة قبل إرجاعها ضمن الإخصاب المساعد، وفق الإمكانات والأنظمة المحلية. ويبقى الدعم المبكر والمتابعة المنتظمة أساس تقليل المضاعفات وتحسين الرعاية.
أسئلة شائعة
هل داء الغانغليوزيد هو الغنغرينة الغازية؟
لا. داء الغانغليوزيد اضطراب وراثي يسبب تراكم مواد داخل الخلايا، بينما الغنغرينة الغازية عدوى بكتيرية خطيرة تصيب الأنسجة وتحتاج إلى تدخل إسعافي.
ما الفرق بين داء الغانغليوزيد GM1 وGM2؟
كلاهما من أمراض التخزين الليزوزومي، لكنهما يختلفان في المواد المتراكمة والإنزيمات والجينات المسؤولة. يرتبط GM1 بجين GLB1، بينما تشمل اضطرابات GM2 داء تاي ساكس وداء ساندوف.
هل يمكن أن يصاب الطفل رغم سلامة والديه ظاهريًا؟
نعم، فقد يكون كلا الوالدين حاملًا لتغير وراثي دون أعراض. إذا كانا حاملين لتغير مُمرض في الجين نفسه، يبلغ احتمال إصابة الطفل 25% في كل حمل.
هل يظهر المرض دائمًا في الرضاعة؟
لا، قد يبدأ في الرضاعة أو الطفولة أو المراهقة أو البلوغ. تميل الأشكال المبكرة إلى الشدة، لكن الأعراض وسرعة تقدمها تختلف بين المصابين.
هل يفيد فحص حاملي المرض قبل الحمل؟
قد يفيد خصوصًا عند وجود حالة عائلية معروفة. يساعد اختصاصي الوراثة على اختيار الفحص وتفسيره ومناقشة الخيارات الإنجابية، ويكون الفحص أكثر توجيهًا عند معرفة التغيرات الوراثية الموجودة في الأسرة.