داء بيليزايوس ميرتزباخر: الأعراض والوراثة وسبل الرعاية
داء بيليزايوس ميرتزباخر مرض وراثي نادر يؤثر في المادة البيضاء في الدماغ، وهي جزء أساسي من شبكة الاتصال بين مناطق الجهاز العصبي. تبدأ علاماته غالبًا في الرضاعة أو الطفولة المبكرة، وقد تلاحظ الأسرة حركة متكررة غير إرادية للعينين أو تأخرًا في التحكم بالرأس والجلوس. لا تتشابه الحالات جميعها؛ فبعض الأطفال يكتسبون مهارات ببطء، بينما يحتاج آخرون إلى دعم واسع منذ الشهور الأولى. يساعد التشخيص الدقيق على فهم احتياجات الطفل ووضع خطة رعاية واقعية ومستمرة.
أهم النقاط
- داء بيليزايوس ميرتزباخر اضطراب وراثي نادر يصيب تكوّن الميالين في الجهاز العصبي المركزي، ويرتبط غالبًا بتغيرات جين PLP1.
- من علاماته المبكرة الرأرأة، وضعف توتر العضلات، وتأخر اكتساب المهارات الحركية، وقد يتطور تيبس العضلات لاحقًا.
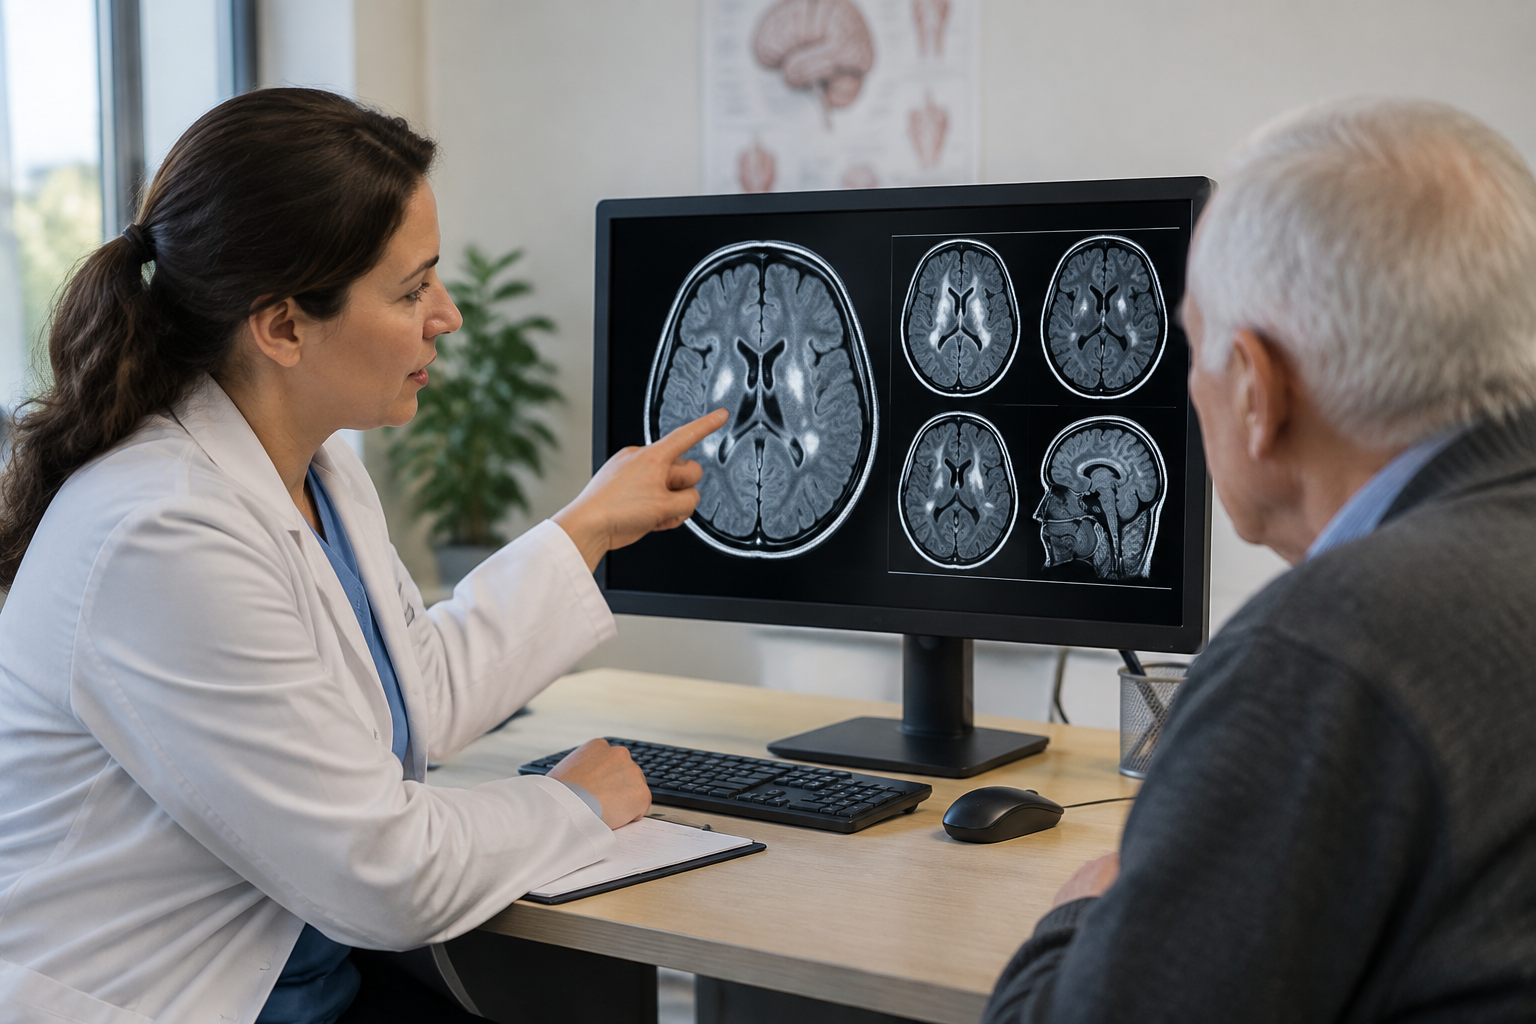
- يعتمد التشخيص على التقييم العصبي وتصوير الدماغ بالرنين المغناطيسي والفحوص الجينية، وليس على الأعراض وحدها.
- لا يوجد حاليًا علاج شافٍ معتمد، لكن التأهيل وعلاج الأعراض ودعم التغذية والتواصل عناصر أساسية للرعاية.
- تختلف شدة المرض كثيرًا بين المصابين، وتساعد الاستشارة الوراثية الأسرة على فهم احتمالات انتقاله وخيارات الفحص.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما داء بيليزايوس ميرتزباخر؟
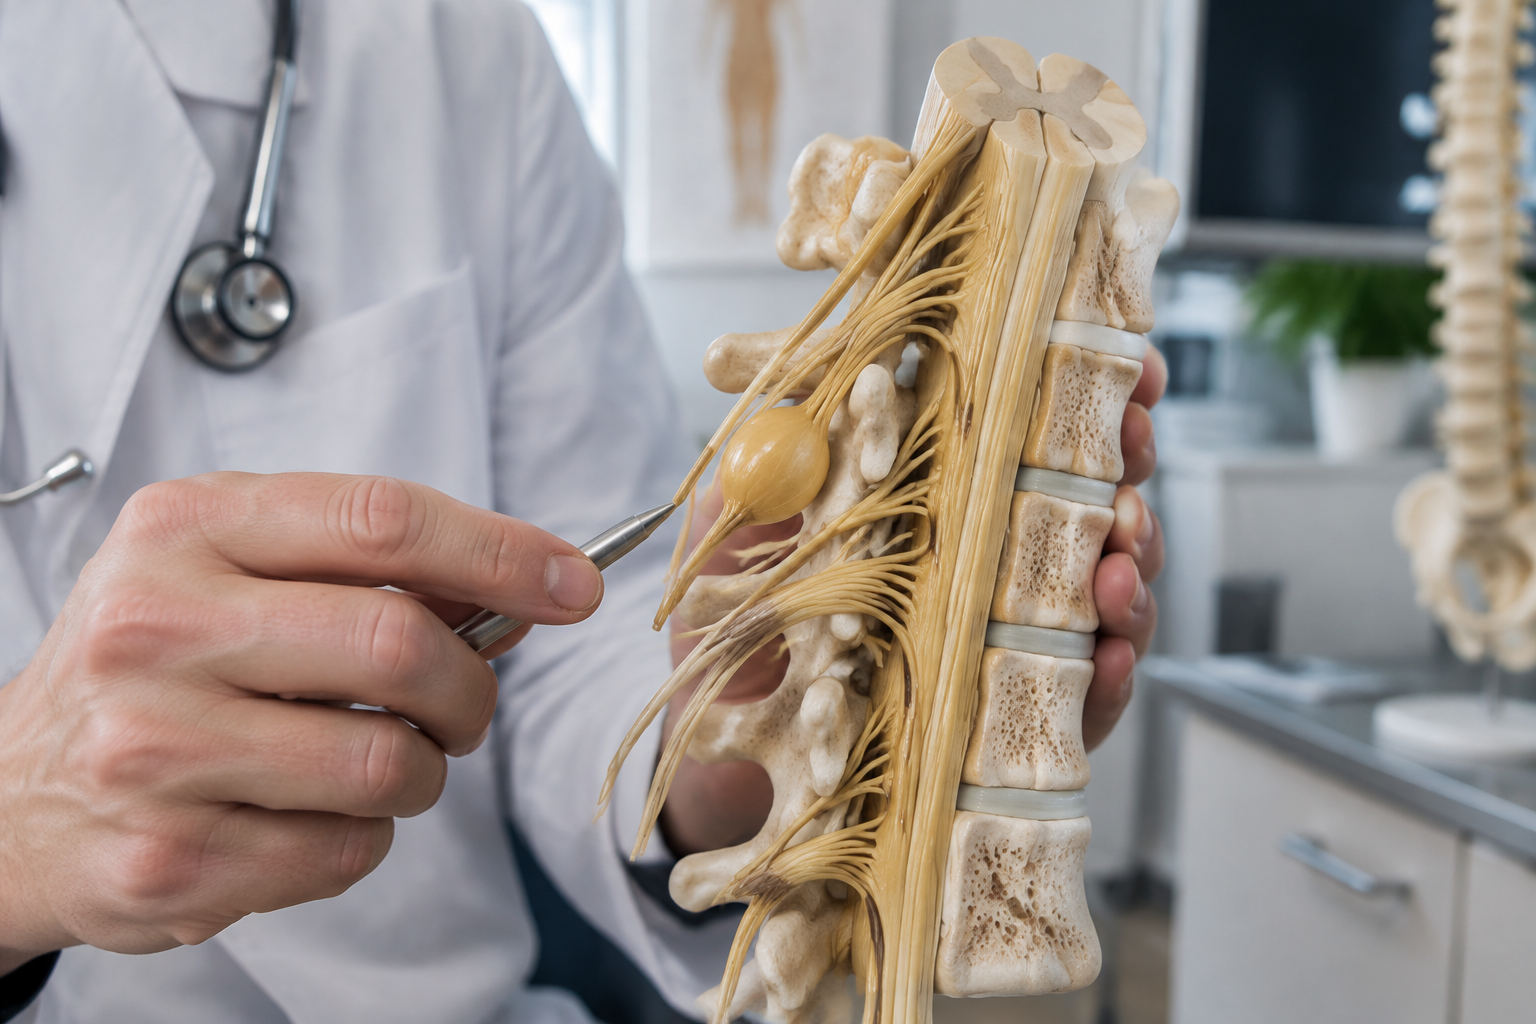
ينتمي المرض إلى مجموعة اضطرابات المادة البيضاء الوراثية، ويُعد من أمراض نقص تكوّن الميالين. والميالين غلاف يحيط بالألياف العصبية، ويعزلها ويساعد الإشارات على الانتقال بسرعة وكفاءة. عندما لا يتكوّن هذا الغلاف بصورة كافية، تتأثر وظائف مثل الحركة والتوازن وتنسيق العضلات، وقد تتأثر وظائف أخرى بدرجات متفاوتة.
المشكلة الأساسية هنا هي نقص تكوّن الميالين، وليست مماثلة للأمراض التي يتكوّن فيها الميالين أولًا بصورة طبيعية ثم يتضرر، مثل التصلب المتعدد. كما أن داء بيليزايوس ميرتزباخر ليس عدوى، ولا ينتج عن أسلوب التربية أو نقص التحفيز أو خطأ ارتكبه الوالدان أثناء رعاية الطفل.
ما السبب وكيف ينتقل وراثيًا؟
يرتبط المرض عادة بتغيرات في جين يُسمى PLP1، يقع على الكروموسوم X. يحمل هذا الجين تعليمات لصنع بروتينات مهمة للميالين في الجهاز العصبي المركزي. قد يكون التغير زيادة في عدد نسخ الجين أو تغيرًا في تسلسله، ويؤثر ذلك في وظيفة الخلايا المسؤولة عن تكوين الميالين أو بقائها.
تتبع الوراثة غالبًا نمطًا متنحيًا مرتبطًا بالكروموسوم X، ولذلك تظهر الحالات الواضحة أكثر لدى الذكور، لأن لديهم نسخة واحدة منه. أما الإناث الحاملات للتغير الجيني فقد لا تظهر عليهن أعراض، أو تظهر أعراض بدرجات مختلفة في بعض الحالات. وقد يحدث التغير لأول مرة لدى الطفل دون وجود تاريخ عائلي معروف.
- إذا كانت الأم حاملة للتغير الجيني، فلكل ابن ذكر احتمال قدره النصف لوراثته والإصابة بالمرض.
- لكل ابنة احتمال قدره النصف لوراثة التغير، وقد تكون حاملة له مع أعراض أو دونها.
- الأب المصاب لا ينقل كروموسوم X إلى أبنائه الذكور، لكنه ينقله إلى جميع بناته.
تُفسَّر هذه الاحتمالات ضمن الاستشارة الوراثية، بعد تأكيد التغير المسؤول في الأسرة. وكل حمل حدث مستقل؛ فنتيجة حمل سابق لا تحدد نتيجة الحمل التالي.
الأعراض والعلامات المحتملة
تختلف العلامات بحسب شدة الخلل الجيني وعمر الطفل، ولا يلزم ظهورها كلها لدى كل مصاب. وقد تبدأ بعض الأعراض مبكرًا ثم تصبح صعوبات الحركة وتيبس العضلات أوضح مع النمو.
علامات مبكرة
- الرأرأة: حركات متكررة لا إرادية للعينين، غالبًا من جانب إلى آخر.
- انخفاض توتر العضلات، فيبدو الرضيع أكثر رخاوة من المتوقع.
- تأخر التحكم بالرأس والتقلب والجلوس أو اكتساب مهارات الحركة الأخرى.
- صعوبات الرضاعة أو البلع، خصوصًا في الأشكال الأشد.
علامات قد تتضح لاحقًا
- تيبس العضلات والتشنج العضلي، خاصة في الأطراف السفلية.
- ضعف التوازن وتنسيق الحركات أو حركات لا إرادية.
- صعوبة الوقوف والمشي، وقد يحتاج الطفل إلى وسائل مساعدة أو كرسي متحرك.
- بطء الكلام أو صعوبة نطق الكلمات بسبب تأثر التحكم بعضلات الكلام.
- مشكلات بصرية، أو انحناء العمود الفقري، أو تقلصات المفاصل مع مرور الوقت.
تختلف القدرات المعرفية أيضًا، وقد تكون قدرة الطفل على الفهم والتفاعل أفضل مما توحي به صعوبة الحركة والكلام. لذلك لا ينبغي تقدير ذكائه اعتمادًا على قدرته على المشي أو التعبير اللفظي وحدهما. وقد تحدث نوبات صرعية، لكنها ليست علامة لازمة في جميع الحالات.
هل توجد درجات مختلفة للمرض؟
يوصف المرض عادة ضمن طيف من الشدة. يظهر الشكل الكلاسيكي غالبًا في الرضاعة برأرأة ورخاوة عضلية، ثم يتضح تأخر الحركة والتشنج العضلي. وقد يكتسب المصاب مهارات مفيدة ويستمر في التعلم، مع احتياجه إلى درجات متفاوتة من المساعدة.
أما الشكل الخِلقي الشديد فتظهر علاماته منذ الولادة أو بعدها بقليل، وقد يترافق مع مشكلات أوضح في التنفس والبلع وقلة اكتساب المهارات. وتوجد اضطرابات أخف مرتبطة بالجِين نفسه قد يغلب عليها تيبس الساقين. لذلك لا يكفي اسم المرض وحده للتنبؤ بمساره، ولا يمكن تطبيق تجربة طفل على جميع الأطفال المصابين.
كيف يُشخَّص داء بيليزايوس ميرتزباخر؟
يبدأ التقييم لدى طبيب أعصاب الأطفال بمراجعة مراحل النمو والتاريخ العائلي، وفحص حركة العينين وتوتر العضلات والمنعكسات والتوازن. وقد تُطلب تقييمات للسمع والبصر والبلع بحسب الأعراض، لتحديد الاحتياجات وليس فقط لتسمية المرض.
- الرنين المغناطيسي للدماغ: قد يُظهر نمطًا يدل على نقص الميالين. ويتطلب تفسيره مراعاة العمر لأن الميالين يتكوّن تدريجيًا لدى الرضع، وقد يلزم تكرار التصوير في بعض الحالات.
- الفحص الجيني: يبحث عن تغيرات PLP1، بما فيها زيادة عدد النسخ أو نقصها والتغيرات في تسلسل الجين.
- فحوص أوسع عند الحاجة: قد تُستخدم لوحة جينات أو اختبارات أخرى إذا كانت النتائج غير حاسمة أو كانت الصورة السريرية غير نمطية.
توجد أمراض أخرى تشبهه، ومنها اضطرابات نقص الميالين المرتبطة بجينات مختلفة. لذلك لا يكفي التصوير وحده دائمًا لتأكيد السبب، كما أن عدم العثور على تغير في فحص محدود قد يستدعي استكمال التقييم بدل استبعاد المرض مباشرة.
العلاج والرعاية اليومية
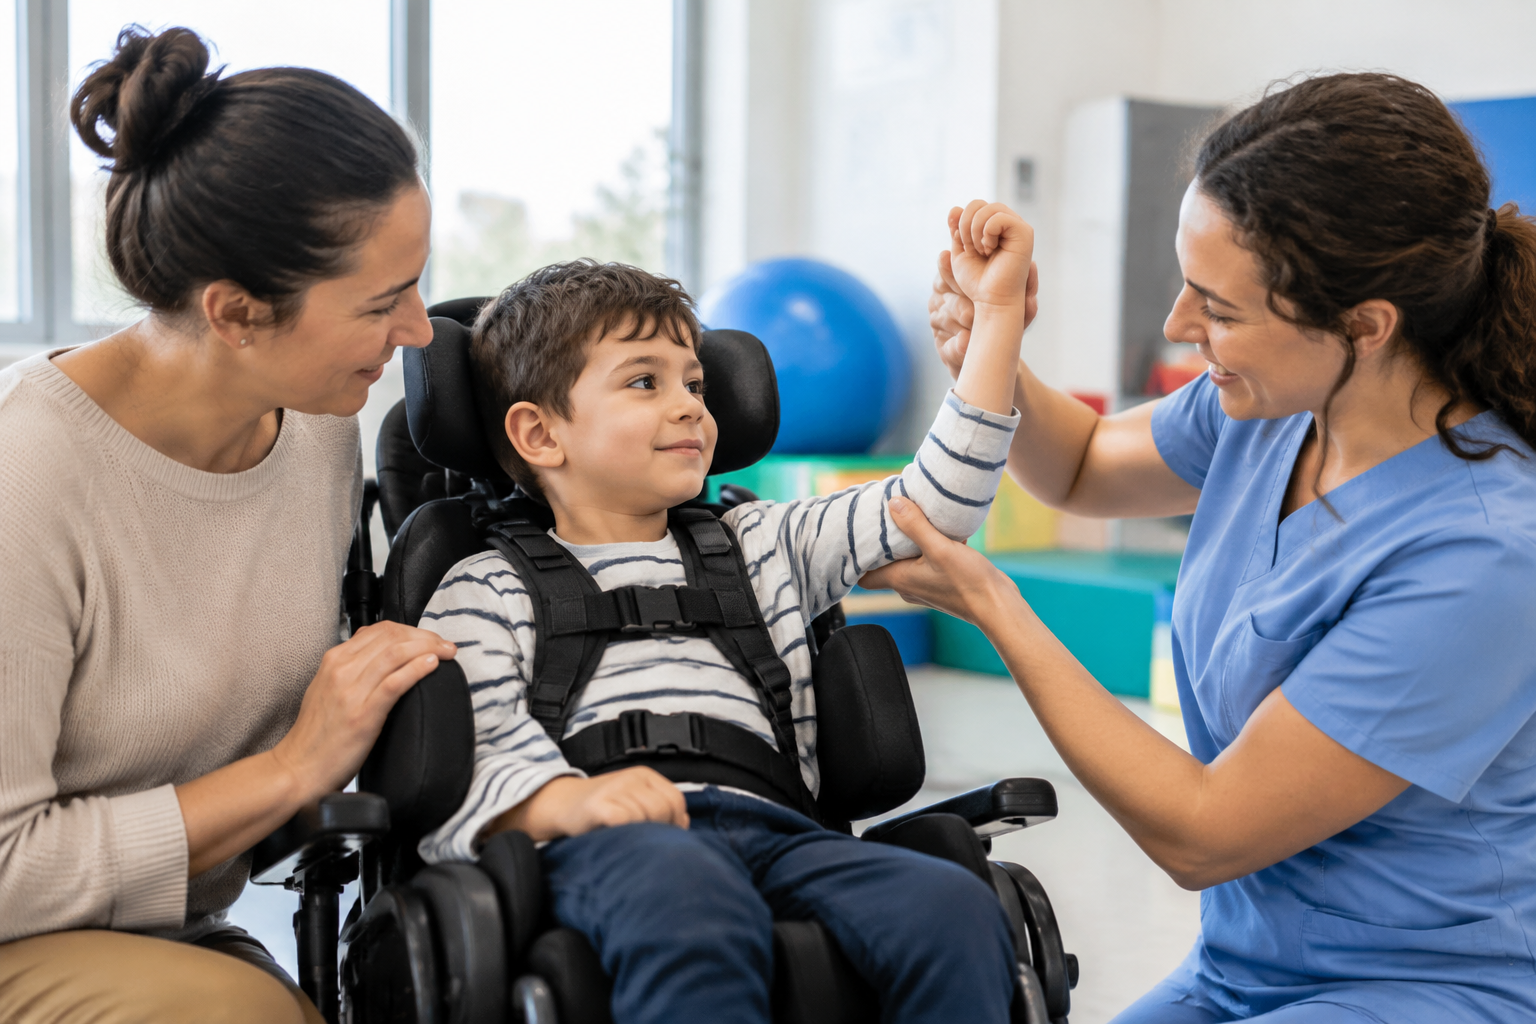
لا يوجد حاليًا علاج شافٍ معتمد يعيد تكوين الميالين الطبيعي في هذا المرض. تهدف الرعاية إلى تخفيف الأعراض، والحفاظ على الراحة والحركة، ودعم التواصل والتغذية والمشاركة في الحياة اليومية. وتُبنى الخطة بالتعاون بين الأسرة وفريق متعدد التخصصات.
- العلاج الطبيعي: تمارين ووضعيات مناسبة للحفاظ على مدى حركة المفاصل وتقليل مضاعفات قلة الحركة، دون إجهاد الطفل أو إجباره على حركات مؤلمة.
- العلاج الوظيفي: تكييف أنشطة الأكل واللعب والكتابة واختيار المقاعد والأجهزة المساعدة المناسبة.
- علاج التشنج العضلي: قد يتضمن أدوية أو تدخلات موضعية أو إجراءات أخرى يختارها الطبيب وفق الفائدة والآثار الجانبية.
- دعم التغذية والبلع: تقييم أمان البلع وتعديل قوام الطعام عند الحاجة، وقد تُناقش التغذية الأنبوبية إذا تعذرت تلبية الاحتياجات بأمان.
- دعم التواصل والتعلم: علاج النطق ووسائل التواصل البديلة، مثل لوحات الصور أو الأجهزة المناسبة لقدرات الطفل.
- المتابعة المنتظمة: مراقبة النمو والتنفس والعمود الفقري والمفاصل، ومعالجة الإمساك أو الألم أو النوبات إن وُجدت.
تُجرى أبحاث على علاجات تستهدف آليات المرض، لكنها لا تمثل ضمانًا للشفاء. ينبغي مناقشة أي تدخل تجريبي مع مركز متخصص، وتجنب المنتجات التي تزعم ترميم الميالين دون دليل موثوق.
متى تزور الطبيب؟
احجز تقييمًا طبيًا إذا ظهرت رأرأة مستمرة، أو رخاوة واضحة، أو تأخر في المهارات الحركية، أو تيبس متزايد. ويستدعي فقدان مهارة سبق اكتسابها مراجعة سريعة، سواء كان الطفل مشخصًا بالمرض أم لا. كذلك تحتاج الكحة المتكررة أثناء الطعام، وطول مدة الوجبات، وضعف زيادة الوزن إلى تقييم للبلع والتغذية.
اطلب المساعدة الطارئة عند صعوبة التنفس، أو ازرقاق الشفتين، أو اختناق لا يتحسن، أو انخفاض الوعي، أو حدوث نوبة تشنجية طويلة أو نوبات متتابعة دون استعادة الوعي. لا تُنسب الأعراض الجديدة تلقائيًا إلى المرض الوراثي، فقد تشير إلى مشكلة أخرى قابلة للعلاج.
التعايش ودعم الأسرة
يعتمد المسار المستقبلي على شدة المرض ومضاعفاته؛ فقد يصل المصابون بالأشكال الأخف إلى سن الرشد، بينما قد تؤثر الأشكال الشديدة في البقاء، خاصة مع مشكلات التنفس والبلع. تساعد المتابعة الاستباقية وخطة الرعاية المكتوبة والدعم النفسي والاجتماعي على تلبية احتياجات الأسرة. وتتيح الاستشارة الوراثية مناقشة فحص الأقارب وخيارات الفحص قبل الحمل أو أثناءه عندما يكون التغير العائلي معروفًا، مع احترام قرارات الأسرة وظروفها.
أسئلة شائعة
هل داء بيليزايوس ميرتزباخر هو نفسه التصلب المتعدد؟
لا. هو اضطراب وراثي يؤثر أساسًا في تكوّن الميالين، بينما التصلب المتعدد مرض مناعي يضر الميالين الذي سبق تكوّنه. وتختلف طرق التشخيص والرعاية بينهما.
هل يمكن أن تُصاب الإناث بالمرض؟
نعم، رغم أن الإصابة أوضح وأكثر شيوعًا لدى الذكور. غالبًا تكون الإناث حاملات للتغير الجيني دون أعراض، لكن قد تظهر عليهن أعراض متفاوتة في بعض الحالات.
هل يستطيع الطفل المصاب المشي والتعلم؟
يعتمد ذلك على شدة المرض. قد يكتسب بعض الأطفال قدرات حركية محدودة، بينما يحتاج آخرون إلى وسائل مساعدة دائمة. ويمكن دعم التعلم والتواصل، ولا تعكس صعوبة الكلام بالضرورة مستوى الفهم.
هل يوجد تحليل للكشف عن المرض قبل الولادة؟
إذا عُرف التغير الجيني المسؤول في الأسرة، يمكن مناقشة الفحص التشخيصي أثناء الحمل أو فحص الأجنة قبل إرجاعها ضمن الإخصاب المساعد. يوضح اختصاصي الوراثة الخيارات وحدودها وفق الحالة.
هل تفيد الفيتامينات أو الحميات الخاصة في علاجه؟
لا توجد أدلة كافية على أن مكملًا أو حمية معينة يعالجان السبب الجيني أو يعيدان الميالين الطبيعي. تفيد التغذية المتوازنة وتصحيح أي نقص مثبت، مع تجنب المكملات والحميات المقيدة دون إشراف.