داء بيليزايوس ميرتسباخر: دليل الأعراض والتشخيص والرعاية
داء بيليزايوس ميرتسباخر، الذي قد يُكتب أيضًا بيزاليوس ميرتسباخر، مرض وراثي نادر يؤثر في تكوّن الميالين، وهو الغلاف الذي يساعد الأعصاب على نقل الإشارات بكفاءة. تظهر علاماته غالبًا في الرضاعة أو الطفولة المبكرة، وقد تلاحظ الأسرة حركات غير معتادة للعينين أو تأخرًا في اكتساب المهارات الحركية. تختلف شدة المرض كثيرًا بين المصابين؛ لذلك لا تكفي معرفة اسمه لتوقع مستقبل الطفل. ويساعد التشخيص الدقيق والرعاية المتعددة التخصصات على التعامل مع احتياجاته وتجنب بعض المضاعفات.
أهم النقاط
- داء بيليزايوس ميرتسباخر اضطراب وراثي نادر يؤثر في تكوّن الميالين في الجهاز العصبي المركزي، ويصيب الذكور غالبًا.
- قد تشمل علاماته المبكرة حركات العين اللاإرادية، وضعف التحكم بالرأس، وتأخر الحركة، ثم تيبّس العضلات.
- يعتمد التشخيص على التقييم العصبي وتصوير الدماغ بالرنين المغناطيسي والفحوص الجينية، وليس على الأعراض وحدها.
- لا يتوافر حاليًا علاج شافٍ معتمد على نطاق واسع، لكن التأهيل وعلاج المضاعفات يدعمان الراحة والقدرات اليومية.
- تساعد الاستشارة الوراثية الأسرة على فهم نتيجة التحليل واحتمالات انتقال التغير الجيني وخيارات التخطيط للحمل.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما داء بيليزايوس ميرتسباخر؟
ينتمي المرض إلى مجموعة اضطرابات المادة البيضاء الوراثية في الدماغ. تحتوي هذه المادة على ألياف عصبية يحيط بها الميالين، وتربط بين مناطق الجهاز العصبي. في هذا المرض لا يتكوّن الميالين بصورة طبيعية وكافية، فتتأثر سرعة انتقال الإشارات وتنسيقها، خصوصًا الإشارات المسؤولة عن الحركة والتوازن.
ويُعد من اضطرابات نقص تكوّن الميالين، وليس مرضًا معديًا، ولا ينتج عن خطأ في تربية الطفل أو نقص التحفيز. كما يختلف عن التصلب المتعدد، الذي يحدث فيه تلف للميالين بآلية مناعية. وقد تتأثر قدرات الحركة والكلام بدرجة أكبر من الفهم والتفاعل لدى بعض المصابين.
ما السبب وكيف ينتقل وراثيًا؟
يرتبط المرض عادةً بتغيرات في جين يُسمى PLP1، يحمل تعليمات لإنتاج بروتينات مهمة للميالين في الجهاز العصبي المركزي. قد يكون التغير زيادة في عدد نسخ الجين، أو تغيرًا في تسلسله، أو أنواعًا أخرى من التغيرات. وتؤثر طبيعة التغير في الصورة المرضية، لكنها لا تفسر وحدها جميع الاختلافات بين الأطفال.
يوجد الجين على الكروموسوم X، ولذلك يتبع المرض غالبًا نمط الوراثة المرتبط بهذا الكروموسوم. يصاب الذكور أكثر لأن لديهم نسخة واحدة منه، بينما قد تحمل الإناث التغير دون أعراض واضحة. ومع ذلك، قد تظهر لدى بعض الإناث علامات عصبية متفاوتة، فلا يصح اعتبار جميع حاملات التغير بلا أعراض.
- إذا كانت الأم حاملة للتغير، يكون لكل ابن احتمال 50% لوراثته والإصابة بالمرض، ولكل ابنة احتمال 50% لوراثته، مع تفاوت احتمال ظهور الأعراض لديها.
- الأب الذي يحمل التغير على كروموسوم X ينقله إلى جميع بناته، ولا ينقله إلى أبنائه الذكور.
- قد يظهر تغير جيني جديد دون وجود تاريخ عائلي معروف، لذلك غياب الحالات السابقة لا يستبعد المرض.
هذه قواعد عامة، أما تقدير احتمال تكرار الحالة في الأسرة فيحتاج إلى مراجعة التحليل الجيني وفحص الوالدين عند الحاجة مع اختصاصي الوراثة.
الأعراض والعلامات المحتملة
لا تظهر جميع الأعراض لدى كل مصاب، وقد تتغير مع النمو. ومن العلامات التي تلفت الانتباه مبكرًا:
- الرأرأة، أي حركات لاإرادية متكررة للعينين، وقد تبدأ في الأشهر الأولى.
- رخاوة العضلات وضعف تثبيت الرأس أو التحكم بالجذع.
- تأخر الجلوس أو الوقوف أو المشي، أو عدم اكتساب بعض هذه المهارات.
- صعوبة التوازن وتنسيق الحركة، وحركات غير إرادية لدى بعض الأطفال.
- تيبّس العضلات أو التشنج العضلي الذي قد يصبح أوضح مع العمر.
- صعوبة النطق أو البلع، وأحيانًا مشكلات التنفس في الحالات الشديدة.
قد تظهر أيضًا نوبات صرعية عند بعض المصابين، لكنها ليست علامة لازمة. ولا تعني صعوبة الكلام بالضرورة ضعف الفهم بالدرجة نفسها؛ فقد يستطيع الطفل التواصل بالنظر أو الإشارات أو الأجهزة المساعدة، ويحتاج تقييمًا يناسب قدراته الحركية.
هل توجد درجات مختلفة للمرض؟
الشكل التقليدي
يبدأ عادةً خلال السنة الأولى بعلامات مثل الرأرأة والرخاوة وتأخر التطور الحركي، ثم قد يبرز التشنج العضلي واضطراب التوازن. يكتسب بعض الأطفال مهارات حركية وتواصلية متفاوتة، لكن المشي المستقل قد يكون محدودًا أو غير ممكن.
الشكل المبكر الشديد
تظهر علاماته منذ الولادة أو بعدها بفترة قصيرة، وقد تترافق مع صعوبات كبيرة في التغذية والتنفس ومحدودية شديدة في اكتساب المهارات. ويحتاج هؤلاء الأطفال إلى مراقبة ورعاية أكثر كثافة.
توجد أيضًا حالات أخف ضمن طيف الاضطرابات المرتبطة بجين PLP1، ومنها بعض أشكال الشلل التشنجي الوراثي. وقد تتداخل السمات بين هذه الحالات، لذا تُفسَّر النتيجة الجينية مع الفحص السريري والتصوير، لا بمعزل عنهما.
كيف يُشخَّص المرض؟
يبدأ التقييم بمراجعة تاريخ الحمل والولادة والتطور الحركي، والسؤال عن حالات مشابهة في العائلة، ثم فحص العينين وتوتر العضلات والمنعكسات والتوازن. وقد يحيل طبيب الأطفال الحالة إلى اختصاصي أعصاب الأطفال والوراثة.
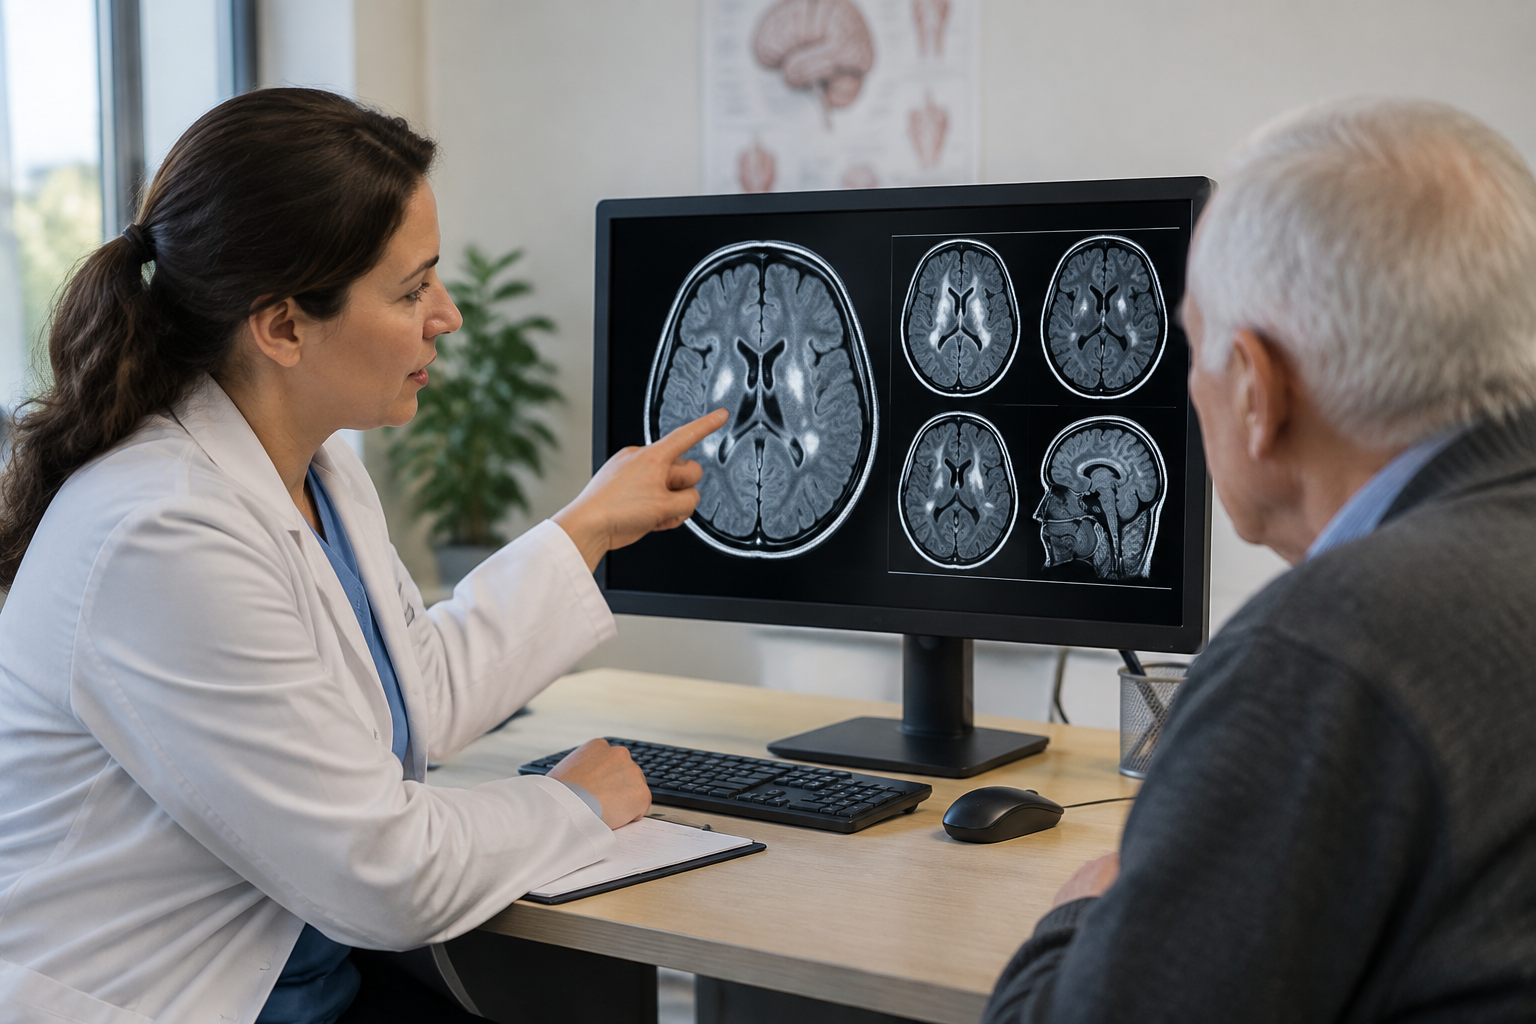
- الرنين المغناطيسي للدماغ: يساعد على إظهار نمط نقص تكوّن الميالين. ويتأثر تفسير الصور بعمر الطفل، وقد يلزم تكرار التصوير في بعض الحالات.
- التحليل الجيني: يبحث عن تغيرات PLP1، بما فيها زيادة النسخ أو حذفها والتغيرات في التسلسل، وفق نوع الفحص المطلوب.
- فحوص إضافية: تُختار لاستبعاد اضطرابات مشابهة أو تقييم البلع والتنفس والسمع والبصر والنوبات عند وجود ما يستدعيها.
لا يؤكد تأخر الحركة أو الرأرأة وحدهما هذا التشخيص. وإذا لم يكشف التحليل الأول السبب، فقد يوصي اختصاصي الوراثة بفحوص أوسع، لأن اضطرابات أخرى قد تعطي صورة مشابهة.
العلاج والرعاية اليومية
لا يتوافر حاليًا علاج شافٍ معتمد على نطاق واسع يعيد تكوّن الميالين الطبيعي في هذا المرض. تركز الرعاية على دعم الوظائف والتواصل والتغذية، وتقليل الألم والتشنج والمضاعفات. أما العلاجات الجينية والخلوية وغيرها من الأساليب التجريبية، فلا تُعد علاجًا روتينيًا، وتحتاج مناقشة فوائدها ومخاطرها ضمن سياق بحثي منظم.
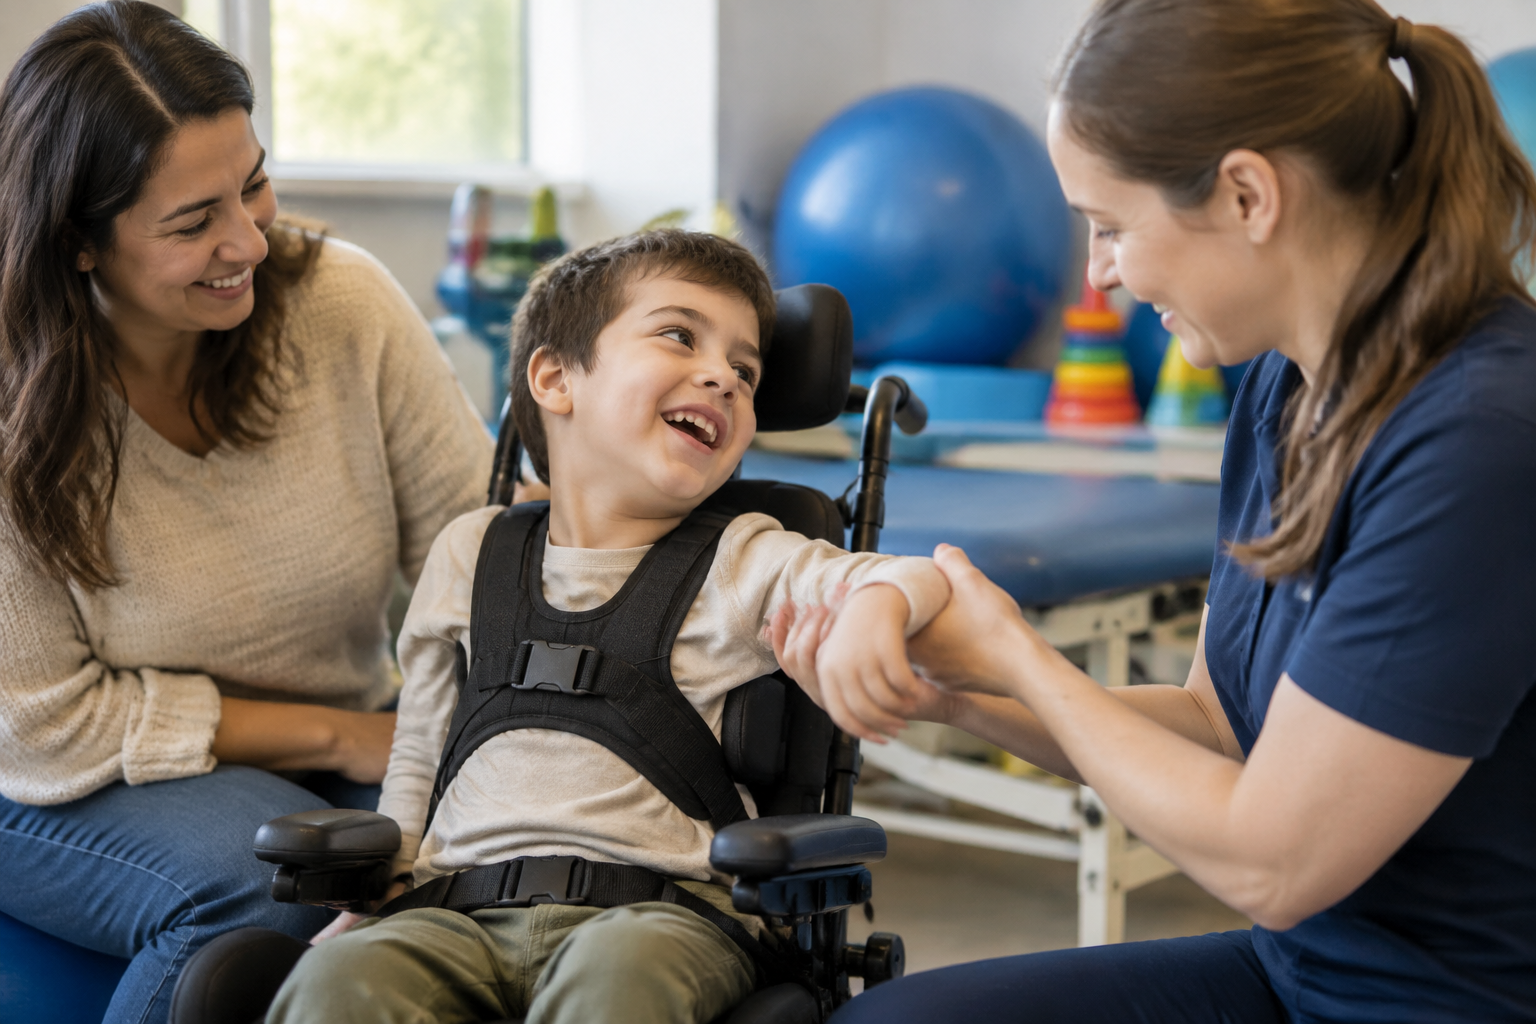
- العلاج الطبيعي والوظيفي: للمحافظة على مدى حركة المفاصل وتحسين الوضعيات والمهارات اليومية، مع تجنب التمارين المؤلمة أو المجهدة.
- الوسائل المساعدة: مثل المقاعد الداعمة والجبائر وأجهزة التنقل، وتُختار بحسب نمو الطفل واحتياجاته.
- تخفيف التشنج: قد يشمل أدوية أو تدخلات موضعية يحددها الطبيب، مع متابعة تأثيرها في اليقظة والبلع والحركة.
- دعم التغذية: بتقييم البلع وتعديل قوام الطعام عند الحاجة، وقد تُناقش التغذية الأنبوبية إذا أصبح الأكل غير آمن أو غير كافٍ.
- دعم التواصل والتعلم: عبر علاج النطق ووسائل التواصل البديلة وخطة تعليمية تراعي قدرات الطفل الفعلية.
تشمل المتابعة أيضًا مراقبة النمو والإمساك والنوم وصحة العظام والعمود الفقري والوركين. ويُفضّل أن تتلقى الأسرة تدريبًا على الحمل الآمن وتغيير الوضعية والعناية بالجلد، إلى جانب الدعم النفسي والاجتماعي لمقدمي الرعاية.
متى تزور الطبيب؟
احجز موعدًا إذا ظهرت حركات عين متكررة غير معتادة، أو تأخر واضح في التحكم بالرأس والجلوس، أو رخاوة أو تيبّس مستمر. وتستدعي خسارة مهارة مكتسبة أو تكرر السعال والاختناق أثناء الطعام تقييمًا قريبًا، دون افتراض أن كل تغير سببه المرض الوراثي.
اطلب الإسعاف فورًا عند صعوبة التنفس، أو ازرقاق الشفتين، أو اختناق لا يزول، أو انخفاض واضح في الوعي، أو نوبة تشنج تستمر خمس دقائق أو تتكرر دون استعادة الوعي. يحتاج الطفل المصاب أيضًا إلى تقييم عاجل إذا تعذر إطعامه أو ظهرت علامات جفاف ملحوظة.
التوقعات المستقبلية والتخطيط الأسري
تختلف التوقعات بحسب شدة الاضطراب ومشكلات التنفس والبلع والمضاعفات المصاحبة. قد يعيش المصابون بالأشكال الأخف إلى سن الرشد، بينما تكون الأشكال الشديدة أكثر تهديدًا للحياة. لذلك ينبغي تجنب التنبؤ الدقيق اعتمادًا على اسم المرض وحده.
عند تحديد التغير الجيني العائلي، تساعد الاستشارة الوراثية في مناقشة فحص الأقارب وخيارات الفحص أثناء الحمل أو قبل إرجاع الأجنة عند الإخصاب المساعد، بحسب المتاح والأنسب للأسرة. والهدف هو تقديم معلومات واضحة تدعم قرارات الأسرة، مع وضع خطة رعاية واقعية تركز على راحة المصاب واستقلاله قدر الإمكان.
أسئلة شائعة
هل داء بيليزايوس ميرتسباخر هو نفسه الشلل الدماغي؟
لا. قد يتشابهان في تأخر الحركة وتيبّس العضلات، لكن داء بيليزايوس ميرتسباخر اضطراب وراثي في تكوّن الميالين. يساعد التاريخ المرضي والرنين المغناطيسي والتحليل الجيني على التمييز بينهما.
هل يمكن أن تصاب الإناث بالمرض؟
نعم، رغم أن المرض يصيب الذكور غالبًا. قد تحمل الأنثى تغير الجين دون أعراض، أو تظهر لديها أعراض متفاوتة، ويعتمد التقييم على طبيعة التغير الجيني والفحص السريري.
هل نتيجة التحليل الجيني السلبية تستبعد المرض؟
ليس دائمًا؛ إذ تعتمد دلالة النتيجة على نطاق الفحص وقدرته على كشف الأنواع المختلفة من التغيرات. يراجع الاختصاصي ما إذا كان الفحص شمل عدد نسخ الجين وتسلسله، وقد يقترح البحث عن اضطرابات مشابهة.
هل يستطيع الطفل المصاب التعلم والتواصل؟
تختلف القدرات بين الأطفال، وقد يكون الفهم أفضل مما توحي به صعوبة الحركة أو النطق. يساعد التقييم الفردي ووسائل التواصل البديلة والدعم التعليمي على إظهار قدرات الطفل وتنميتها.
هل تفيد الفيتامينات أو المكملات في علاج المرض؟
لا توجد مكملات ثبت أنها تصلح الخلل الجيني أو تعيد الميالين الطبيعي في هذا المرض. تُستخدم المكملات عند وجود نقص أو حاجة غذائية يحددها الفريق المعالج، ولا تحل محل التأهيل والرعاية الطبية.