داء كروتزفلد ياكوب: الأعراض والتشخيص وسبل الرعاية
داء كروتزفلد ياكوب مرض عصبي نادر وخطير يؤثر في وظائف الدماغ، وقد يؤدي إلى تراجع سريع في التفكير والذاكرة والقدرة على الحركة. ورغم أن بعض أعراضه تشبه أمراضًا أكثر شيوعًا، فإن سرعة تطوره تساعد الأطباء على الاشتباه به. فهم طبيعة هذا المرض يخفف الالتباس حول انتقاله، ويساعد الأسرة على طلب التقييم المناسب والتخطيط لرعاية تراعي راحة المريض وكرامته.
أهم النقاط
- داء كروتزفلد ياكوب اضطراب دماغي نادر تسببه بروتينات غير طبيعية تُعرف بالبريونات، وليس فيروسًا أو بكتيريا.
- أغلب الحالات تظهر بصورة متفرقة دون سبب واضح، بينما ترتبط حالات أقل بتغير جيني أو انتقال نادر عبر أنسجة ملوثة.
- تدهور الذاكرة والتوازن والحركة خلال أسابيع أو أشهر يستدعي تقييمًا عصبيًا عاجلًا، لكنه لا يعني بالضرورة الإصابة بهذا المرض.
- لا ينتقل المرض بالمخالطة اليومية أو اللمس أو مشاركة الطعام، ولا تستلزم رعاية المريض عزله عن أسرته.
- لا يوجد حاليًا علاج شافٍ، لكن الرعاية الداعمة والتلطيفية تخفف الأعراض وتساعد المريض وأسرته.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما داء كروتزفلد ياكوب؟
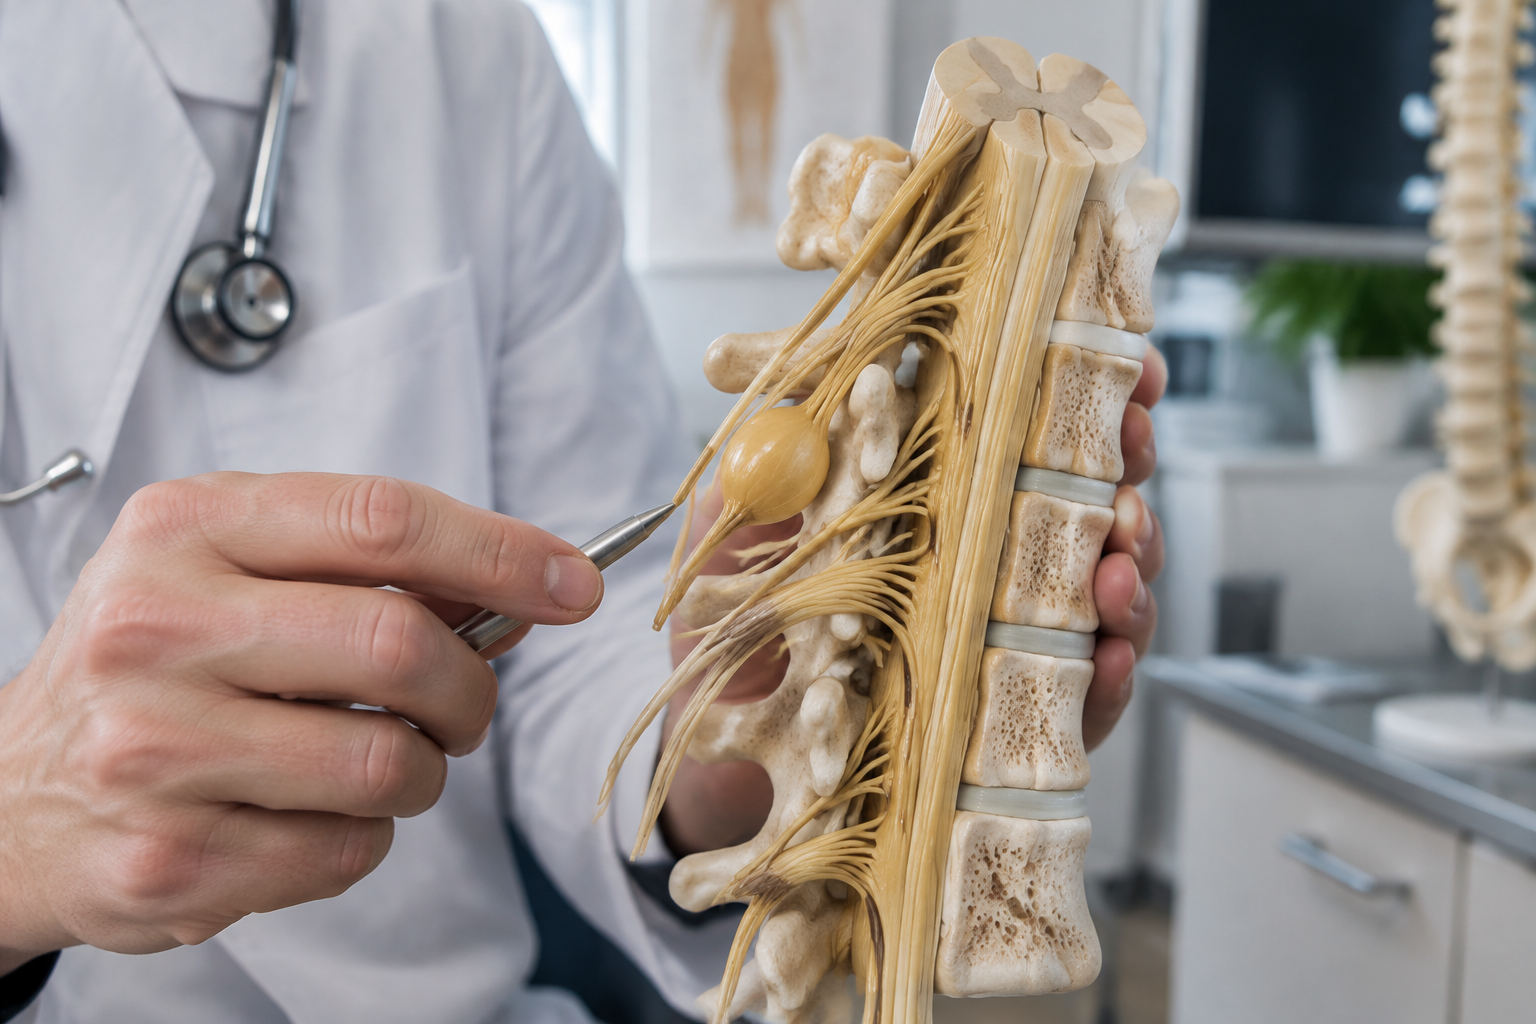
ينتمي المرض إلى مجموعة اضطرابات تُسمى أمراض البريونات. والبريون بروتين يتخذ شكلًا غير طبيعي، ويمكنه دفع بروتينات مشابهة داخل الدماغ إلى تغيير شكلها أيضًا. يؤدي تراكم هذه البروتينات إلى تلف الخلايا العصبية وظهور تغيرات مجهرية تجعل نسيج الدماغ يبدو إسفنجيًا.
ليس المرض ناتجًا عن بكتيريا أو فيروس، ولا يشبه العدوى المعتادة في طريقة انتقاله أو التعامل معه. وهو نادر جدًا، ويظهر الشكل الأكثر شيوعًا منه غالبًا لدى كبار السن، مع إمكانية حدوث أشكال أخرى في أعمار أصغر. ولا تكفي شكوى النسيان وحدها للاشتباه فيه.
الأسباب والأنواع الرئيسية
تختلف كيفية ظهور المرض بحسب نوعه، ولا يعني تشخيصه تلقائيًا وجود عدوى انتقلت من شخص آخر أو مرض وراثي لدى العائلة.
النوع المتفرق
يمثل الغالبية العظمى من الحالات. يظهر دون تاريخ عائلي واضح ودون تعرض معروف لمصدر ملوث بالبريونات. ويُعتقد أنه يبدأ بتغير عفوي في شكل البروتين، لكن السبب الدقيق لحدوث هذا التغير لدى شخص معين غير معروف.
النوع الوراثي
يرتبط بتغير مَرَضي في الجين المسؤول عن تصنيع بروتين البريون، وقد ينتقل بين أفراد الأسرة. يساعد التاريخ العائلي والفحص الجيني في تقييم هذا الاحتمال. وإذا ثبت وجود تغير جيني، تكون الاستشارة الوراثية مهمة لفهم دلالته للأقارب قبل اتخاذ قرار بإجراء فحوص لهم.
النوع المرتبط بإجراءات طبية
سُجل انتقال نادر جدًا للمرض عبر بعض الأنسجة البشرية أو الأدوات الطبية الملوثة، خصوصًا في سياقات طبية قديمة. وأدت إجراءات اختيار المتبرعين وتتبع الأدوات والتعامل المتخصص معها إلى تقليل هذا الخطر كثيرًا. ولا يُعد تلقي الرعاية الطبية المعتادة سببًا للقلق من المرض.
داء كروتزفلد ياكوب المتحوّر
هو شكل مختلف ونادر ارتبط بالتعرض الغذائي لبريونات اعتلال الدماغ الإسفنجي البقري، المعروف إعلاميًا بمرض جنون البقر. وقد يبدأ بأعراض نفسية أو حسية ويصيب أعمارًا أصغر مقارنة بالنوع المتفرق. لا يصح ربط جميع حالات كروتزفلد ياكوب بتناول اللحوم؛ فالأغلبية لا ترتبط بهذا الطريق.
الأعراض وكيف تتطور
قد تتباين العلامات الأولى، لكنها عادة تتفاقم خلال أسابيع أو أشهر بدلًا من التدهور البطيء على سنوات كما يحدث غالبًا في ألزهايمر. ولا تظهر جميع الأعراض لدى كل مريض أو بالترتيب نفسه.
- تراجع الذاكرة والتركيز وصعوبة التخطيط أو أداء المهام المعتادة.
- تغيرات في الشخصية أو السلوك، وقد يظهر القلق أو الاكتئاب أو الارتباك.
- اضطراب التوازن والمشي وضعف تناسق الحركات.
- مشكلات بصرية، مثل تشوش الرؤية أو صعوبة تفسير ما يراه الشخص.
- نفضات عضلية مفاجئة لا إرادية، وقد يصاحبها تيبس أو ضعف في الحركة.
- صعوبة الكلام والبلع مع تقدم المرض.
في المراحل المتقدمة قد يفقد المريض القدرة على التواصل أو الحركة المستقلة، ويحتاج إلى مساعدة كاملة في أنشطة الحياة اليومية. وقد تتراجع درجة الوعي، وتظهر مضاعفات مرتبطة بالبلع أو قلة الحركة، مثل التهاب الرئة وتقرحات الضغط.
هل ينتقل بالمخالطة اليومية؟
لا ينتقل داء كروتزفلد ياكوب باللمس أو العناق أو السعال أو مشاركة الطعام والأدوات المنزلية. لذلك لا يحتاج المريض إلى عزله عن أسرته بسبب التشخيص، ويمكن تقديم الدعم والقرب الإنساني له دون الخوف من المخالطة العادية.
تتعلق احتياطات الانتقال أساسًا بأنسجة معينة، ولا سيما أنسجة الدماغ والعين، وبالأدوات المستخدمة في بعض الإجراءات الطبية. فالبريونات تقاوم طرقًا معتادة للتطهير، ولذلك تُطبق بروتوكولات خاصة عند الاشتباه بالمرض. وقد نُقل الشكل المتحوّر عبر الدم في حالات نادرة، لذا تخضع التبرعات لضوابط وقائية يحددها النظام الصحي.
كيف يشخّص الأطباء المرض؟
يبدأ التقييم بمراجعة تسلسل الأعراض وسرعة تطورها، والتاريخ المرضي والعائلي، ثم فحص عصبي شامل. ومن المهم البحث عن أسباب أخرى قابلة للعلاج قد تسبب تدهورًا سريعًا، مثل بعض التهابات الدماغ المناعية أو المعدية، واضطرابات الأيض وتأثيرات الأدوية.
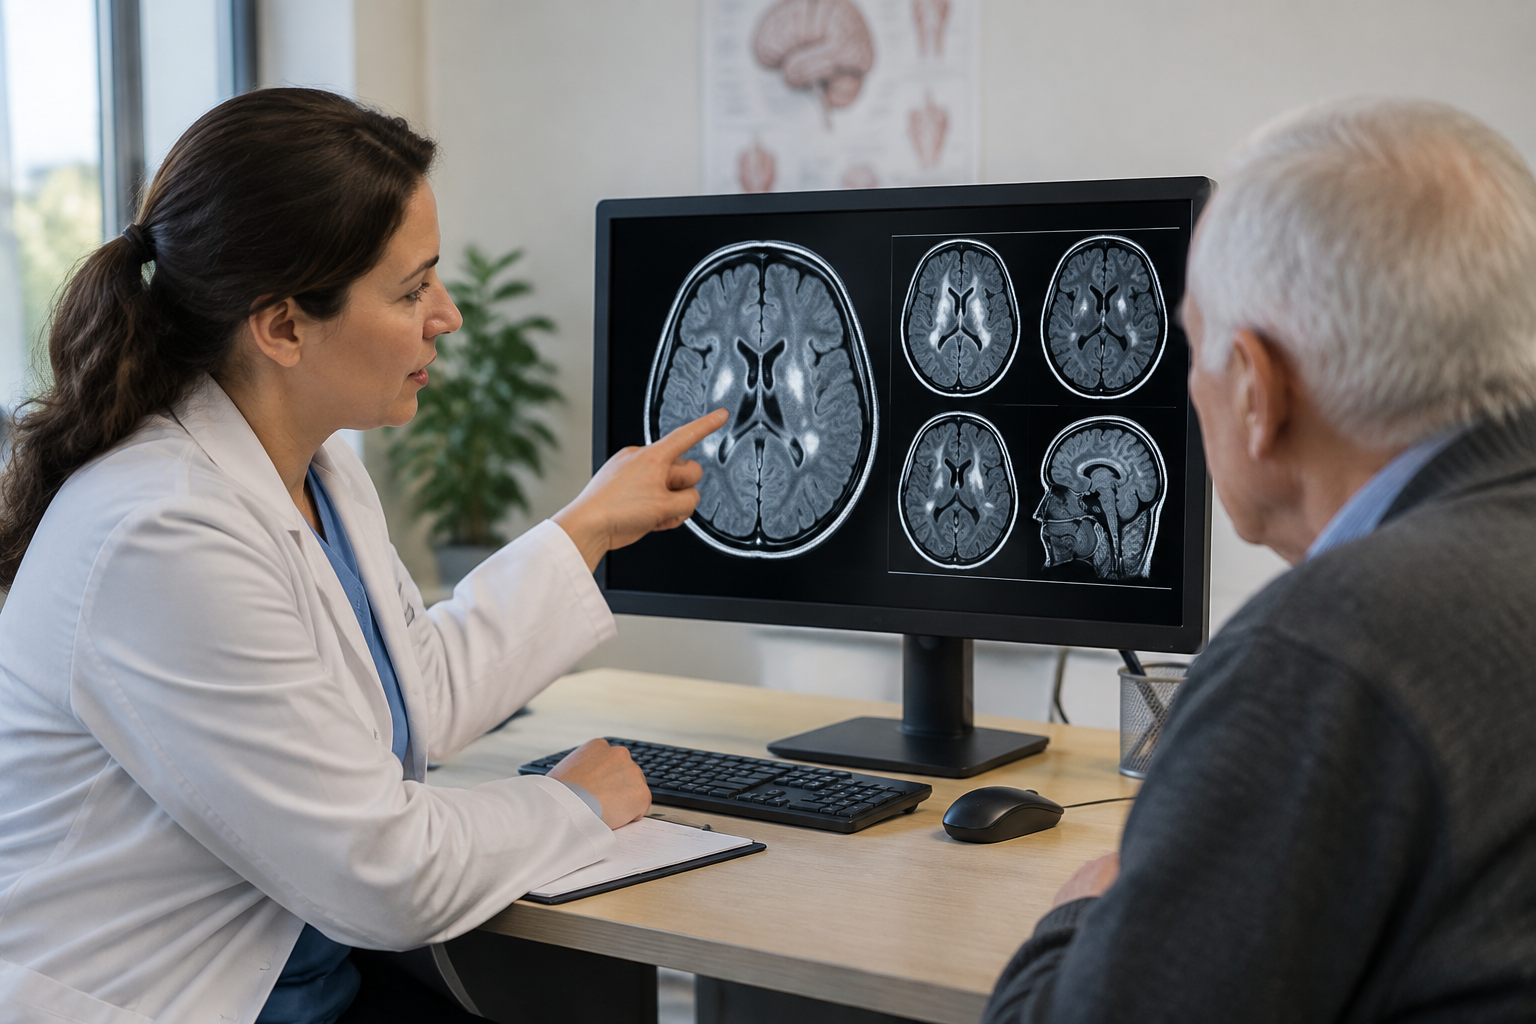
- التصوير بالرنين المغناطيسي: قد يكشف أنماطًا مميزة من التغيرات في مناطق محددة بالدماغ، لكنه يُفسر ضمن الصورة السريرية.
- تحليل السائل الدماغي الشوكي: يُؤخذ عبر البزل القطني، وقد يشمل اختبار RT-QuIC الذي يبحث عن نشاط مرتبط بالبريونات غير الطبيعية.
- تخطيط كهربائية الدماغ: قد يُظهر تغيرات تدعم الاشتباه، لكنها ليست موجودة في جميع الحالات.
- تحاليل الدم والفحوص الإضافية: تساعد على استبعاد أسباب أخرى، وقد يُطلب فحص جيني إذا وُجدت مؤشرات مناسبة.
لا يُبنى التشخيص عادة على عرض واحد أو نتيجة منفردة. ويمكن الوصول إلى تشخيص مرجح بدرجة عالية باستخدام الفحوص المناسبة، أما التأكيد النسيجي القاطع فيعتمد غالبًا على فحص أنسجة الدماغ بعد الوفاة. ولا تُجرى خزعة الدماغ بصورة روتينية لهذا الغرض.
العلاج والرعاية الداعمة
لا يوجد حاليًا علاج شافٍ أو علاج ثبت أنه يوقف تطور المرض. لكن هذا لا يعني غياب دور الرعاية الطبية؛ إذ تركز الخطة على تخفيف الأعراض وتقليل المضاعفات ودعم الأسرة، بالتعاون بين اختصاصي الأعصاب وفريق التمريض والرعاية التلطيفية والتخصصات المساندة.
- استخدام أدوية يختارها الطبيب لتخفيف النفضات العضلية والألم والقلق أو الهياج عند الحاجة.
- تقييم البلع وتعديل قوام الطعام ووضعية الأكل للحد من الاختناق ودخول الطعام إلى مجرى التنفس.
- توفير وسائل مساعدة للحركة وبيئة منزلية آمنة تقلل السقوط والإصابات.
- العناية بالجلد والفم وتغيير وضعية الجسم وفق خطة تمريضية مناسبة.
- مناقشة أهداف الرعاية وخيارات التغذية والتدخلات الطبية بما يراعي رغبات المريض ومصلحته.
الرعاية التلطيفية يمكن أن تبدأ مبكرًا، ولا تقتصر على الأيام الأخيرة من الحياة. كما يحتاج مقدمو الرعاية إلى تدريب عملي ودعم نفسي وفترات راحة، لأن سرعة تغير احتياجات المريض قد تكون مرهقة للأسرة.
متى تزور الطبيب؟
اطلب تقييمًا طبيًا عاجلًا إذا حدث تدهور ملحوظ في الذاكرة أو السلوك خلال فترة قصيرة، خصوصًا مع اضطراب المشي أو الرؤية أو نفضات عضلية جديدة. هذه العلامات ليست دليلًا قاطعًا على كروتزفلد ياكوب، لكنها تستدعي البحث السريع عن السبب، بما فيه الأسباب القابلة للعلاج.
أما الارتباك المفاجئ، أو ضعف أحد جانبي الجسم، أو فقدان الوعي، أو نوبة تشنج جديدة، أو صعوبة التنفس والاختناق فتستدعي الطوارئ فورًا، لأنها قد تشير إلى حالة حادة أخرى. وللمريض المشخّص، ينبغي إبلاغ فريق الرعاية عند تزايد صعوبة البلع أو ظهور حمى وسعال أو تراجع تناول السوائل.
التوقعات والوقاية
للأسف، المرض مميت، ويتوفى معظم المصابين بالنوع المتفرق خلال سنة من بدء الأعراض، مع اختلاف المدة بين الأشخاص والأنواع. لا توجد وسيلة معروفة لمنع النوع المتفرق بتغيير الغذاء أو تناول المكملات. وتعتمد الوقاية من الأشكال المكتسبة على سلامة الغذاء والتبرعات والإجراءات الطبية، بينما تفيد الاستشارة الوراثية العائلات المعنية في اتخاذ قرارات واعية.
أسئلة شائعة
هل داء كروتزفلد ياكوب هو نفسه ألزهايمر؟
لا. كلاهما قد يسبب تراجعًا معرفيًا، لكن كروتزفلد ياكوب مرض بريوني نادر يتطور عادة خلال أسابيع أو أشهر، بينما يتطور ألزهايمر غالبًا على مدى سنوات.
هل يمكن أن أُصاب بالمرض عند رعاية أحد أفراد أسرتي؟
لا ينتقل المرض بالمخالطة اليومية أو العناق أو مشاركة الطعام. يمكن رعاية المريض في المنزل وفق إرشادات الفريق الطبي، دون الحاجة إلى عزله بسبب المرض.
هل يحتاج جميع أقارب المريض إلى تحليل جيني؟
ليس بالضرورة، لأن معظم الحالات متفرقة وليست وراثية. يُناقش الفحص عند وجود تغير جيني مثبت أو تاريخ عائلي يوحي بمرض بريوني، وبعد استشارة وراثية متخصصة.
هل توجد علاقة بين المرض وتناول لحم البقر؟
ارتبط الشكل المتحوّر النادر بالتعرض لمنتجات بقرية ملوثة ببريونات اعتلال الدماغ الإسفنجي البقري. أما النوع المتفرق، وهو الأكثر شيوعًا، فلا يرتبط بتناول لحم البقر.
هل يمكن تشخيص المرض بتحليل دم عادي؟
لا يكفي تحليل دم روتيني لتشخيصه. يعتمد التقييم على الأعراض والفحص العصبي والرنين المغناطيسي وفحوص متخصصة للسائل الدماغي الشوكي، مع استبعاد أسباب أخرى.