داء مانوزيدي: فهم المرض الوراثي وأعراضه وطرق علاجه
داء مانوزيدي، أو المانوزيدوز، اسم يشير إلى اضطرابات وراثية نادرة تؤثر في قدرة الخلايا على تفكيك مركبات سكرية معينة. وأكثر أنواعه تداولًا في الممارسة الطبية هو داء ألفا مانوزيدوز، الذي قد تظهر علاماته في الطفولة على هيئة ضعف سمع، أو تأخر في التطور، أو التهابات متكررة. تختلف شدة المرض كثيرًا بين المصابين، ولذلك يحتاج التشخيص إلى تقييم متخصص، لا إلى الاعتماد على عرض منفرد. يركز هذا الدليل على النوع ألفا، مع توضيح أن النوع بيتا اضطراب مختلف.
أهم النقاط
- داء مانوزيدي اضطراب وراثي نادر من أمراض التخزين الليزوزومي، وليس عدوى أو نتيجة لتناول السكريات.
- قد تشمل علاماته ضعف السمع، وتأخر التطور، وتكرار العدوى، واضطرابات التوازن والهيكل العظمي.
- يعتمد تأكيد النوع ألفا على قياس نشاط الإنزيم والفحص الجيني، ولا يكفي تصوير الدماغ وحده لتشخيصه.
- قد يفيد العلاج التعويضي بالإنزيم أو زرع الخلايا الجذعية بعض المرضى، مع استمرار التأهيل والمتابعة متعددة التخصصات.
- تساعد الاستشارة الوراثية الأسرة على فهم احتمالات تكرار المرض وخيارات فحص الأقارب.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما داء مانوزيدي؟
ينتمي المرض إلى أمراض التخزين الليزوزومي. والليزوزومات أجزاء صغيرة داخل الخلايا تعمل على تفكيك المواد التي لم يعد الجسم يحتاج إليها وإعادة تدوير مكوناتها. في داء ألفا مانوزيدوز، ينخفض نشاط إنزيم ألفا مانوزيداز المسؤول عن خطوة من خطوات تكسير سلاسل سكرية تنتج من تحلل البروتينات السكرية.
يؤدي نقص الإنزيم إلى تراكم مركبات تحتوي على سكر المانوز داخل الخلايا، فتتأثر وظائف أنسجة متعددة بمرور الوقت. وقد تشمل التأثيرات الجهاز العصبي والمناعة والسمع والعظام. أما داء بيتا مانوزيدوز فيرتبط بإنزيم وجين مختلفين، ولا ينبغي افتراض أن خيارات علاج النوع ألفا تنطبق عليه تلقائيًا.
الأسباب وكيف ينتقل المرض وراثيًا
ينشأ النوع ألفا بسبب تغيرات ممرضة في جين MAN2B1، وهو الجين الذي يحمل التعليمات اللازمة لإنتاج الإنزيم. ويُورث المرض بنمط جسمي متنحٍ؛ أي إن الطفل المصاب يرث عادة نسخة متغيرة من الجين من كل والد. ويكون الوالدان غالبًا حاملين للتغير الوراثي دون ظهور أعراض المرض عليهما.
إذا كان كلا الوالدين حاملًا لتغير ممرض في الجين نفسه، فإن احتمال إصابة الطفل في كل حمل يبلغ 25%، واحتمال أن يكون حاملًا دون إصابة يبلغ 50%، واحتمال ألا يكون مصابًا ولا حاملًا يبلغ 25%. وهذه الاحتمالات تتجدد مع كل حمل، ولا تحدد نتيجة الحمل التالي.
- وجود طفل مصاب أو حالات مشابهة في العائلة يستدعي الاستشارة الوراثية.
- قد تزيد قرابة الوالدين فرصة اشتراكهما في تغير وراثي متنحٍ، لكنها ليست شرطًا لحدوث المرض.
- المرض غير معدٍ، ولا تسببه الديدان أو الأطعمة أو زيادة تناول السكر.
الأعراض والعلامات المحتملة
قد تبدأ الأعراض مبكرًا، أو تكون خفيفة فلا يُكتشف المرض إلا في عمر أكبر. كما قد تتطور العلامات تدريجيًا، ولا يظهر كل عرض لدى كل مصاب. وتزداد أهمية الاشتباه عندما تجتمع مشكلات في أجهزة مختلفة بدلًا من ظهور مشكلة واحدة معزولة.
السمع والتطور والجهاز العصبي
- ضعف السمع، وقد يساهم في تأخر الكلام وصعوبة التواصل.
- تأخر اكتساب المهارات الحركية أو اللغوية، وصعوبات التعلم بدرجات متفاوتة.
- ضعف التوازن وتناسق الحركة، أو مشية غير ثابتة وكثرة السقوط.
- ضعف العضلات أو انخفاض القدرة على تحمل المجهود.
- مشكلات سلوكية أو نفسية لدى بعض المصابين، تستدعي تقييمًا مستقلًا.
المناعة والعظام وأعضاء أخرى
قد تتكرر التهابات الأذن والجهاز التنفسي، خصوصًا في السنوات الأولى، نتيجة تأثر المناعة وعوامل أخرى. ويمكن أن تظهر تغيرات في شكل العظام أو المفاصل، وانحناء العمود الفقري، وتحدد الحركة أو الألم. وقد تصبح ملامح الوجه أكثر خشونة تدريجيًا، مع كبر حجم الرأس أو تضخم الكبد والطحال لدى بعض الحالات.
قد تحدث أيضًا مشكلات بصرية أو عتامات في أجزاء من العين، لكنها ليست علامة لازمة. أما الحمى والطفح والحكة وألم البطن فهي أعراض عامة لا تثبت المرض. كذلك لا يُعد عسر التبول من علاماته الأساسية، ويحتاج ظهوره إلى البحث عن أسباب بولية منفصلة.
كيف يُشخَّص داء مانوزيدي؟
يبدأ الطبيب بتاريخ النمو والتطور، وعدد مرات العدوى، ومستوى السمع، والتاريخ العائلي، ثم يفحص الجهاز العصبي والهيكل العظمي والأعضاء الأخرى. وقد يحيل المريض إلى اختصاصي أمراض الاستقلاب الوراثية أو الوراثة السريرية لتحديد الفحوص المناسبة وتفسير نتائجها.
- قياس نشاط الإنزيم: انخفاض نشاط ألفا مانوزيداز في خلايا الدم البيضاء أو خلايا أخرى مناسبة يدعم تأكيد النوع ألفا.
- الفحص الجيني: يساعد على تحديد التغيرات الممرضة في جين MAN2B1 وتأكيد التشخيص وتوجيه فحص الأسرة.
- تحليل السكريات قليلة التعدد في البول: قد يكشف نمطًا داعمًا للاشتباه، لكنه لا يغني عن الفحوص التأكيدية.
- تقييم تأثير المرض: يشمل فحص السمع والعينين والتطور والمناعة والعظام بحسب الأعراض.
تتشابه بعض العلامات مع أمراض تخزين وراثية أخرى، لذلك لا يمكن تشخيص الحالة من شكل الوجه أو تأخر الكلام وحدهما. وقد تكون لبعض النتائج المخبرية تفسيرات تحتاج إلى خبرة متخصصة، خصوصًا عند وجود تغير جيني غير واضح الدلالة.
ما دور تصوير الدماغ؟
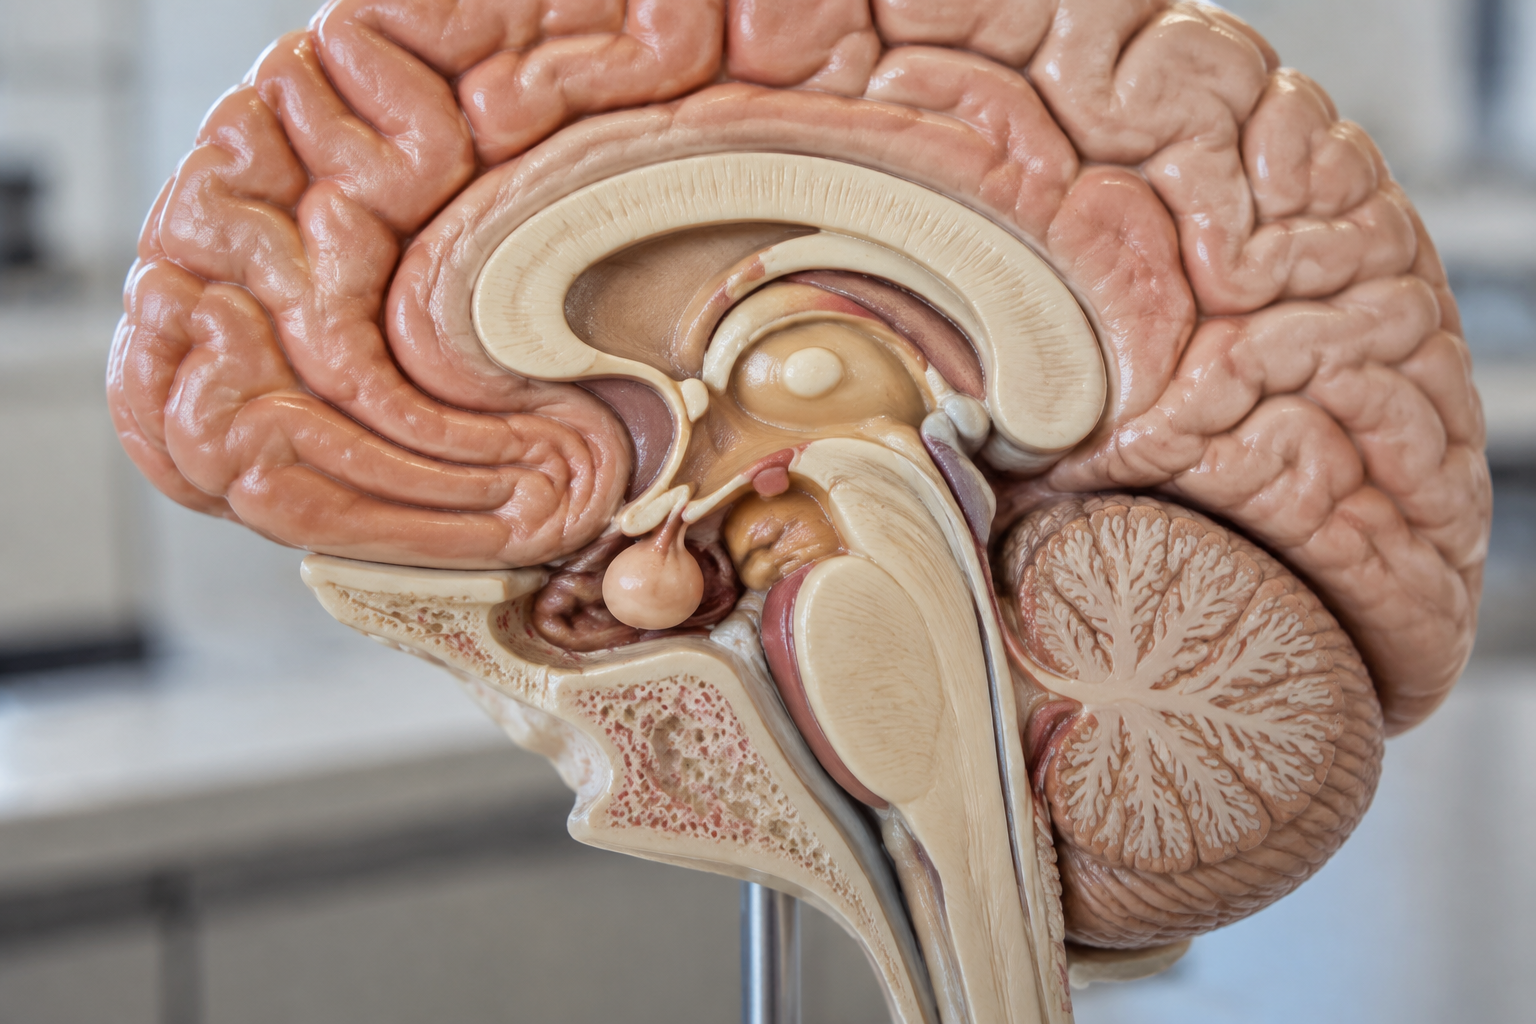
قد يطلب الطبيب الرنين المغناطيسي عند وجود اضطرابات عصبية أو لتقييم أعراض معينة. ويمكن أن يظهر تغيرات في المادة البيضاء أو نقصًا في حجم بعض مناطق الدماغ والمخيخ، لكن هذه الموجودات ليست خاصة بداء مانوزيدي، وقد تختلف بين المرضى. لذلك لا يستبعد التصوير الطبيعي المرض، ولا يثبته التصوير غير الطبيعي دون قياس الإنزيم والتقييم الوراثي.
العلاج وخطة الرعاية
لا توجد خطة واحدة تناسب جميع المصابين. يعتمد الاختيار على العمر وشدة الأعراض وتأثر الأعضاء وتوفر العلاج محليًا. وتهدف الرعاية إلى تقليل عبء المرض، والحفاظ على الوظائف، ومعالجة المضاعفات، مع شرح النتائج المتوقعة وحدود كل تدخل للأسرة.
العلاجات الموجهة للمرض
يُستخدم العلاج التعويضي بإنزيم فيلماناز ألفا في بعض البلدان لمرضى مختارين بداء ألفا مانوزيدوز، وفق شروط الترخيص المحلية. وقد يساعد في المظاهر غير العصبية للمرض، لكنه لا يعبر الحاجز الدموي الدماغي بكفاءة، ولذلك لا يُعتمد عليه لعلاج التأثيرات العصبية المركزية. ويُعطى تحت إشراف طبي مع مراقبة تفاعلات التسريب والحساسية.
قد يُناقش زرع الخلايا الجذعية المكوِّنة للدم في حالات مختارة، ولا سيما لدى الأطفال الذين يُقيَّمون مبكرًا. وقد يغيّر مسار بعض مظاهر المرض، لكنه إجراء معقد يحمل مخاطر مهمة، منها العدوى ومضاعفات الزرع، ولا يضمن عكس الأضرار القائمة. ويتطلب القرار مركزًا متخصصًا وموازنة دقيقة للفوائد والمخاطر.
العلاج الداعم والتأهيل
- متابعة السمع وعلاج مشكلات الأذن واستخدام وسائل تحسين السمع عند الحاجة.
- العلاج الطبيعي والوظيفي لدعم الحركة والتوازن والاستقلالية.
- جلسات التخاطب والدعم التعليمي الملائم لقدرات الطفل.
- علاج العدوى وتقييم المناعة ومراجعة خطة التطعيم مع الطبيب.
- متابعة العظام والأسنان والتغذية والبصر والصحة النفسية.
متى تزور الطبيب؟
احجز تقييمًا طبيًا إذا اجتمع تأخر التطور أو الكلام مع ضعف السمع والالتهابات المتكررة، أو ظهرت صعوبة متزايدة في المشي والتوازن. وتستحق خسارة مهارات سبق اكتسابها تقييمًا سريعًا. كذلك ينبغي استشارة اختصاصي الوراثة عند تشخيص أحد أفراد الأسرة، حتى إن لم تظهر أعراض على بقية الأطفال.
اطلب رعاية عاجلة عند صعوبة التنفس، أو التشنجات، أو تغير الوعي، أو تدهور عصبي مفاجئ، أو حمى مصحوبة بخمول شديد لدى شخص لديه ضعف مناعة. ولا تُنسب الأعراض الحادة تلقائيًا إلى المرض الوراثي؛ فقد يكون لها سبب قابل للعلاج العاجل.
التعايش والمتابعة الأسرية
تساعد المتابعة المنتظمة لدى فريق متعدد التخصصات على اكتشاف المضاعفات وتعديل التأهيل والعلاج. ومن المفيد تسجيل العدوى والسقوط والتغيرات في السمع والمهارات لمناقشتها خلال الزيارات. لا توجد حمية ثبت أنها تصحح نقص الإنزيم، ولا يغني منع السكر عن العلاج. وتتيح معرفة التغير العائلي الممرض مناقشة فحص الأقارب وخيارات التشخيص قبل الولادة أو الفحص الوراثي للأجنة، وفق ظروف الأسرة والخدمات المتاحة.
أسئلة شائعة
هل داء مانوزيدي هو نفسه داء ألفا مانوزيدوز؟
يُستخدم الاسم غالبًا للإشارة إلى داء ألفا مانوزيدوز، لكن توجد أيضًا حالة مختلفة تسمى داء بيتا مانوزيدوز. يجب تحديد النوع بالتحاليل لأن الجين والإنزيم وخيارات العلاج تختلف.
هل يمكن أن يُشخَّص المرض لدى البالغين؟
نعم، قد تتأخر معرفة التشخيص عندما تكون الأعراض خفيفة أو تُعالج مشكلات السمع والتعلم والحركة كلٌّ على حدة دون التعرف إلى سببها المشترك.
هل تقليل السكريات في الطعام يعالج المرض؟
لا، فالمشكلة في إنزيم مسؤول عن تفكيك مركبات داخل الخلايا، وليست نتيجة زيادة السكر الغذائي. يُنصح بتغذية متوازنة تناسب احتياجات المريض دون حميات تقييدية غير ضرورية.
هل العلاج التعويضي بالإنزيم يعالج جميع الأعراض؟
لا، قد يفيد بعض المظاهر غير العصبية في النوع ألفا، لكن وصوله إلى الدماغ محدود، ولا يضمن إزالة الأضرار السابقة. لذلك تبقى المتابعة والتأهيل وعلاج المضاعفات ضرورية.
هل ينبغي فحص إخوة الطفل المصاب؟
ينبغي مناقشة تقييم الإخوة مع اختصاصي الوراثة، حتى دون أعراض واضحة. وتساعد معرفة التغير الجيني لدى المصاب على اختيار الفحص المناسب وتفسير نتائجه.