الثلاسيميا المنجلية: فهم المرض وخيارات العلاج
الثلاسيميا المنجلية، أو داء الخلايا المنجلية المصحوب ببيتا ثلاسيميا، مرض دم وراثي يؤثر في الهيموغلوبين، وهو البروتين الذي يحمل الأكسجين داخل كريات الدم الحمراء. يجمع المرض بين إنتاج هيموغلوبين منجلي ونقص تصنيع سلاسل بيتا المكوّنة للهيموغلوبين. وقد يؤدي ذلك إلى فقر الدم ونوبات ألم ومضاعفات في أعضاء مختلفة. تختلف شدته بين الأشخاص، وتساعد المتابعة المتخصصة على تقليل مخاطره وتحسين الحياة اليومية.
أهم النقاط
- الثلاسيميا المنجلية أحد أشكال مرض الخلايا المنجلية، وتنشأ من وراثة جين الهيموغلوبين المنجلي وجين بيتا ثلاسيميا.
- تختلف شدة المرض بحسب مقدار إنتاج الهيموغلوبين الطبيعي، ولا يكفي اسم النوع وحده لتوقع مساره.
- يعتمد التشخيص على تحليل أنواع الهيموغلوبين، وقد يحتاج إلى فحص جيني لتأكيد النمط الوراثي.
- يساعد العلاج المنتظم والتطعيم وتجنب الجفاف على تقليل الأزمات والمضاعفات.
- الحمى وألم الصدر وضيق التنفس والأعراض العصبية المفاجئة تستدعي تقييمًا طبيًا عاجلًا.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما الثلاسيميا المنجلية؟
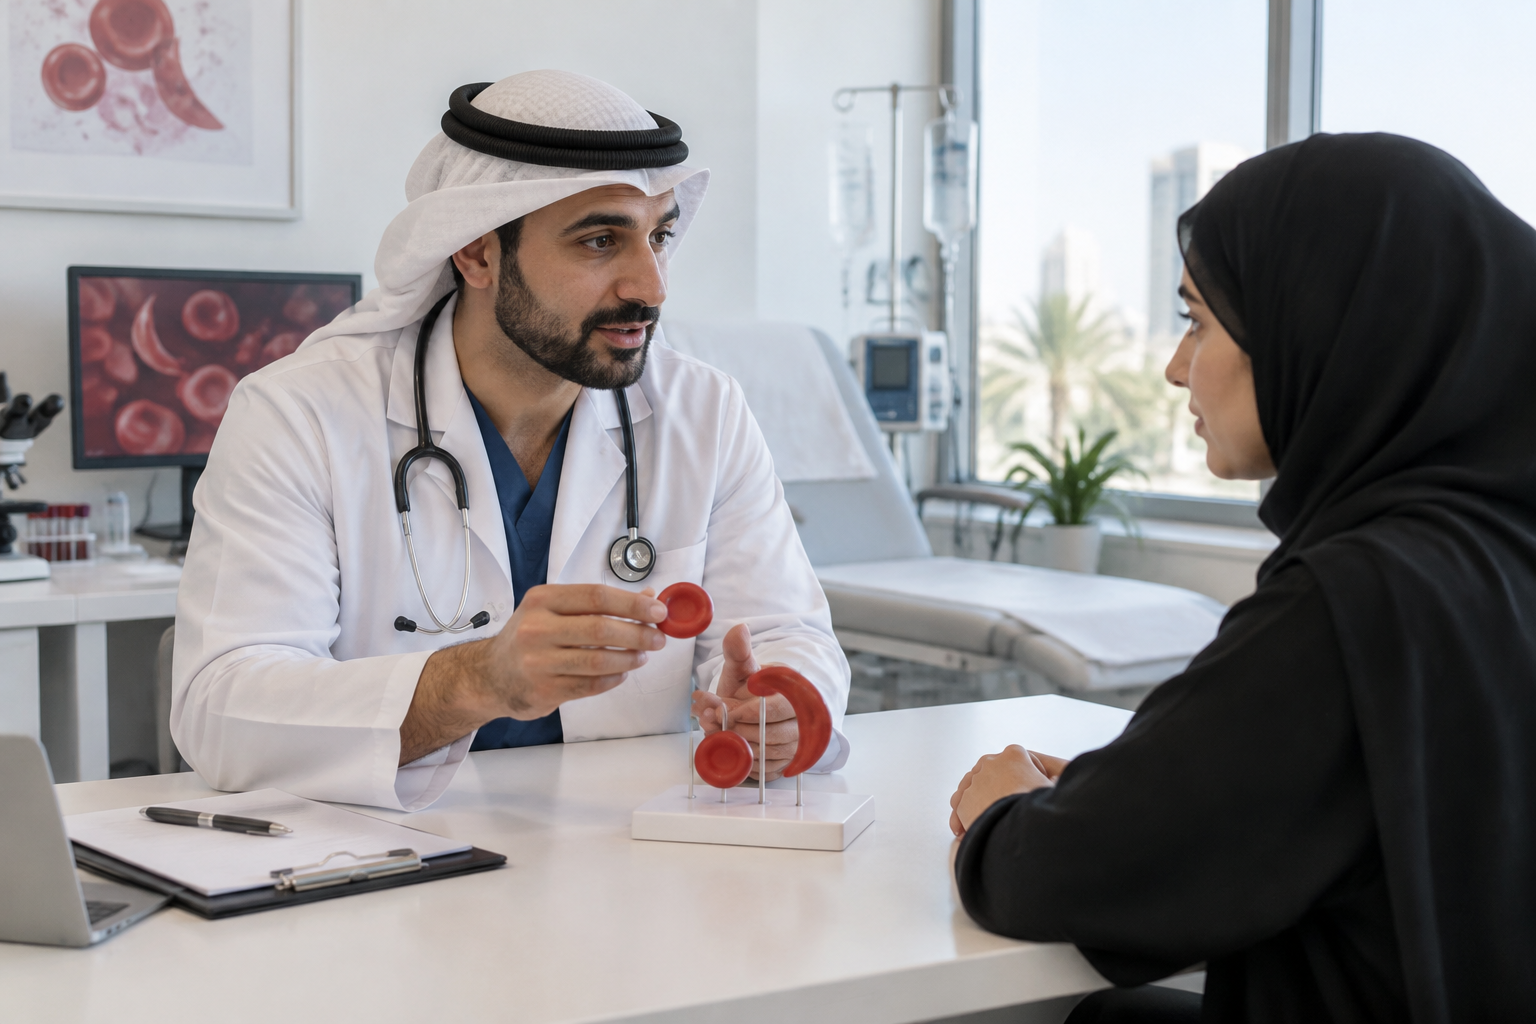
في الظروف المعتادة تكون كريات الدم الحمراء مرنة، فتتحرك بسهولة داخل الأوعية الصغيرة. أما الهيموغلوبين المنجلي فقد يتجمع داخل الخلية عند انخفاض الأكسجين، فتصبح أكثر صلابة وتأخذ شكلًا يشبه المنجل. تتحلل هذه الخلايا أسرع من الطبيعي، وقد تعوق جريان الدم وتقلل وصول الأكسجين إلى الأنسجة.
وجود بيتا ثلاسيميا إلى جانب الهيموغلوبين المنجلي يعني أيضًا انخفاض تصنيع سلاسل بيتا الطبيعية أو غيابه. لذلك تُصنف الثلاسيميا المنجلية ضمن مرض الخلايا المنجلية، وليست مجرد حمل صفتين وراثيتين بلا تأثير صحي.
النوعان الرئيسيان
- المنجلية مع بيتا صفر: لا ينتج الجين المصاب بالثلاسيميا سلاسل بيتا طبيعية، فلا يتكون الهيموغلوبين الطبيعي من النوع A. وغالبًا يشبه المرض فقر الدم المنجلي في شدته.
- المنجلية مع بيتا زائد: يستمر إنتاج بعض سلاسل بيتا الطبيعية، وتوجد كمية من الهيموغلوبين A. يكون المرض أخف غالبًا، لكنه قد يسبب مضاعفات مهمة.
السبب الجيني وطريقة الوراثة
ينشأ المرض عادة عندما يرث الطفل نسخة من جين الهيموغلوبين المنجلي من أحد الوالدين، ونسخة مرتبطة ببيتا ثلاسيميا من الآخر. تؤثر النسختان في الجين المسؤول عن سلسلة بيتا للهيموغلوبين. والمرض غير معدٍ، ولا تسببه التغذية أو تصرفات الوالدين أثناء الحمل.
إذا كان أحد الوالدين حاملًا للصفة المنجلية فقط، والآخر حاملًا لصفة بيتا ثلاسيميا فقط، يكون احتمال إنجاب طفل مصاب بالثلاسيميا المنجلية 25% في كل حمل. وقد يكون الطفل حاملًا لإحدى الصفتين أو لا يحمل أيًا منهما. تختلف الاحتمالات إذا كان أحد الوالدين مصابًا بالفعل، لذا تُفسر النتائج خلال الاستشارة الوراثية.
كيف تختلف عن فقر الدم المنجلي والثلاسيميا؟
يُقصد بفقر الدم المنجلي غالبًا وراثة نسختين من جين الهيموغلوبين المنجلي. أما بيتا ثلاسيميا فتنتج عن انخفاض تصنيع سلاسل بيتا أو انعدامه، من دون أن يعني ذلك وجود الهيموغلوبين المنجلي. وتجمع الثلاسيميا المنجلية نسخة من كل نوع، فتظهر فيها قابلية التمنجل مع نقص تصنيع الهيموغلوبين.
لا تعني صفة الثلاسيميا أو الصفة المنجلية وحدها الإصابة بهذا المرض. فحامل الصفة غالبًا لا يعاني الأعراض نفسها، لكن معرفة حالته مهمة عند التخطيط للإنجاب.
العلامات والأعراض والمضاعفات
قد تبدأ الأعراض خلال الأشهر الأولى أو السنوات المبكرة من العمر، وقد يتأخر اكتشاف الحالات الأخف. لا تظهر جميع الأعراض لدى كل مريض، وتشمل أبرز العلامات:
- التعب والشحوب وضعف تحمل المجهود بسبب فقر الدم.
- اصفرار الجلد أو بياض العينين نتيجة زيادة تحلل كريات الدم.
- نوبات ألم في الظهر أو الأطراف أو الصدر أو البطن.
- تورم مؤلم في اليدين والقدمين، خصوصًا لدى الأطفال الصغار.
- تأخر النمو أو البلوغ، وقابلية أعلى لبعض العدوى.
قد تشمل المضاعفات متلازمة الصدر الحادة، والسكتة الدماغية، وحصوات المرارة، ومشكلات الكلى والعينين والعظام. وقد يتضرر عمل الطحال، فتقل القدرة على مقاومة بعض الجراثيم. ويمكن أن يحدث تضخم مفاجئ في الطحال مع احتجاز الدم داخله، خصوصًا لدى الأطفال، مسببًا شحوبًا وضعفًا شديدين.
كيف يُشخّص المرض؟
يبدأ التقييم بالتاريخ العائلي والأعراض والفحص السريري، وقد يُكتشف المرض ضمن فحص حديثي الولادة حيث يتوفر. لا يكفي تعداد الدم وحده للتشخيص، لأن صغر حجم الكريات وفقر الدم قد يظهران في حالات أخرى.
- تعداد الدم والشبكيات: لتقييم فقر الدم وحجم الكريات واستجابة نخاع العظم.
- تحليل أنواع الهيموغلوبين: باستخدام الرحلان الكهربائي أو تقنيات مخبرية مشابهة لتحديد نسب الهيموغلوبين المختلفة.
- الفحص الجيني: لتأكيد التغيرات الوراثية عند الحاجة وتمييز الأنواع المتشابهة.
- فحوصات إضافية: لتقييم مخزون الحديد ووظائف الأعضاء بحسب الحالة.
يجب إبلاغ الطبيب بأي نقل دم حديث، لأنه قد يؤثر في تفسير تحليل الهيموغلوبين. وقد تساعد فحوصات الوالدين أيضًا على توضيح النمط الوراثي.
خيارات العلاج والمتابعة
تُصمم الخطة مع اختصاصي أمراض الدم وفق النوع وشدة الأعراض والمضاعفات، وليس وفق مستوى الهيموغلوبين وحده. ويحتاج المريض إلى خطة واضحة للتعامل مع الألم والحمى والمتابعة الدورية.
تقليل الأزمات وعلاج الأعراض
قد يُستخدم الهيدروكسي يوريا لزيادة الهيموغلوبين الجنيني وتقليل نوبات الألم ومتلازمة الصدر الحادة، خصوصًا في الأنماط الأشد. ويتطلب متابعة تعداد الدم ومناقشة احتياطات الحمل. تُعالج نوبات الألم بمسكنات مناسبة وسوائل وفق الحالة، وقد تحتاج النوبات الشديدة إلى المستشفى. يُعطى الأكسجين عند انخفاض مستواه، وليس بصورة روتينية للجميع.
نقل الدم والعلاجات المتخصصة
قد يلزم نقل الدم أو تبديله في مضاعفات محددة، مثل فقر الدم الشديد أو بعض حالات متلازمة الصدر الحادة والسكتة الدماغية، أو للوقاية من تكرار بعض المضاعفات. النقل المتكرر قد يسبب تراكم الحديد، وعندها قد تُستخدم أدوية لإزالته. لا تؤخذ مكملات الحديد إلا عند إثبات نقصه.
قد توفر زراعة الخلايا الجذعية فرصة للشفاء لدى مرضى مختارين، لكنها تحمل مخاطر وتحتاج إلى تقييم دقيق. وتتوفر علاجات جينية لبعض حالات مرض الخلايا المنجلية في مراكز وبلدان محددة؛ وتختلف ملاءمتها وتغطيتها للأنماط الوراثية بحسب الترخيص والحالة.
الوقاية من المضاعفات والعيش مع المرض
- الالتزام بالتطعيمات الروتينية والإضافية التي يوصي بها الطبيب، خصوصًا ضد الجراثيم المرتبطة بضعف وظيفة الطحال.
- إعطاء المضادات الحيوية الوقائية للأطفال عندما يقررها الفريق المعالج.
- شرب السوائل بانتظام وتجنب الجفاف والتغيرات الحرارية الشديدة والإجهاد المفرط.
- ممارسة نشاط معتدل مع الراحة، ومناقشة السفر للمرتفعات أو الأماكن منخفضة الأكسجين مسبقًا.
- اتباع غذاء متوازن، وتناول حمض الفوليك فقط إذا أوصى به الطبيب.
- متابعة النمو ووظائف الكلى والعينين، وإجراء فحوص خطر السكتة للأطفال المؤهلين بحسب نوع المرض.
يساعد الدعم النفسي والتنسيق مع المدرسة أو جهة العمل على التعامل مع الألم والغياب المتكرر. كما تحتاج المريضة التي تخطط للحمل إلى تقييم مسبق ومتابعة مشتركة مع اختصاصيي الدم والحمل عالي الخطورة.
متى تزور الطبيب؟
اطلب تقييمًا عاجلًا عند حدوث حمى تبلغ 38.5 درجة مئوية أو أكثر، أو حسب الحد الذي حدده فريق العلاج. وتوجه للطوارئ عند ظهور ألم الصدر أو ضيق التنفس، أو ضعف مفاجئ بأحد الأطراف أو اضطراب الكلام، أو صداع شديد غير معتاد. كذلك يستدعي الألم غير المسيطر عليه، والشحوب المفاجئ مع تضخم البطن، والانتصاب المؤلم المطول رعاية عاجلة.
الفحص الوراثي قبل الإنجاب
لا يمكن منع المرض بتغيير نمط الحياة، لكن فحص حَمَلة الصفات الوراثية والاستشارة قبل الإنجاب يوضحان احتمال انتقاله. وقد تشمل الخيارات المتاحة فحوص الجنين أثناء الحمل أو الفحص الوراثي للأجنة ضمن الإخصاب المساعد، بحسب رغبة الأسرة والإمكانات والأنظمة المحلية، مع شرح حدود كل خيار دون فرض قرار معين.
أسئلة شائعة
هل الثلاسيميا المنجلية معدية؟
لا، هي مرض وراثي ينتقل عبر الجينات من الوالدين، ولا ينتقل بالمخالطة أو الطعام أو مشاركة الأدوات.
هل النوع بيتا زائد مرض بسيط دائمًا؟
لا. يكون أخف غالبًا من النوع بيتا صفر، لكن شدته تختلف بين الأشخاص، وقد تحدث أزمات ألم أو مضاعفات تستلزم متابعة متخصصة.
هل يحتاج كل مريض إلى نقل دم منتظم؟
لا، يُحدد نقل الدم بحسب الأعراض والمضاعفات. قد يحتاجه بعض المرضى في ظروف طارئة فقط، بينما يحتاج آخرون إلى برنامج منتظم لأسباب محددة.
هل يمكن تناول الحديد لعلاج فقر الدم؟
لا يُنصح به دون إثبات نقص الحديد بالفحوصات؛ ففقر الدم هنا لا يعني تلقائيًا نقص الحديد، وقد يزيد تناوله غير الضروري خطر تراكمه.
هل يمكن الشفاء من الثلاسيميا المنجلية؟
قد تتيح زراعة الخلايا الجذعية الشفاء لبعض المرضى، وقد تكون العلاجات الجينية خيارًا لبعض الحالات المؤهلة حيث تتوفر. تحتاج هذه الخيارات إلى تقييم متخصص للمنافع والمخاطر.