الضمور العضلي الشوكي: أسبابه وعلاماته وطرق علاجه
قد يُستخدم تعبير «ضمور نخاعي» للإشارة إلى حالات مختلفة، لكن المقصود به كثيرًا هو الضمور العضلي الشوكي، وهو مرض وراثي يؤثر في الخلايا العصبية التي تتحكم في حركة العضلات. يؤدي تراجع عمل هذه الخلايا إلى ضعف العضلات وضمورها تدريجيًا بدرجات متفاوتة. وقد غيّرت العلاجات الموجّهة مسار المرض لدى كثير من المصابين، خصوصًا عندما يبدأ العلاج مبكرًا، لذلك من المهم معرفة علاماته وعدم تأخير تقييم ضعف الحركة غير المفسر.
أهم النقاط
- الضمور العضلي الشوكي مرض جيني يصيب الخلايا العصبية الحركية، وليس نتيجة قلة الحركة أو سوء التغذية.
- يختلف المرض عن ضمور نسيج النخاع الشوكي الناتج عن إصابات أو أمراض أخرى.
- ضعف العضلات وتأخر المهارات الحركية وصعوبات الرضاعة أو التنفس من أبرز العلامات المحتملة.
- يساعد الفحص الجيني على تأكيد التشخيص، وقد يتيح فحص حديثي الولادة التدخل قبل ظهور الأعراض.
- العلاج المبكر والمتابعة المتخصصة ودعم التنفس والتغذية والتأهيل عناصر أساسية للرعاية.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما الضمور العضلي الشوكي؟
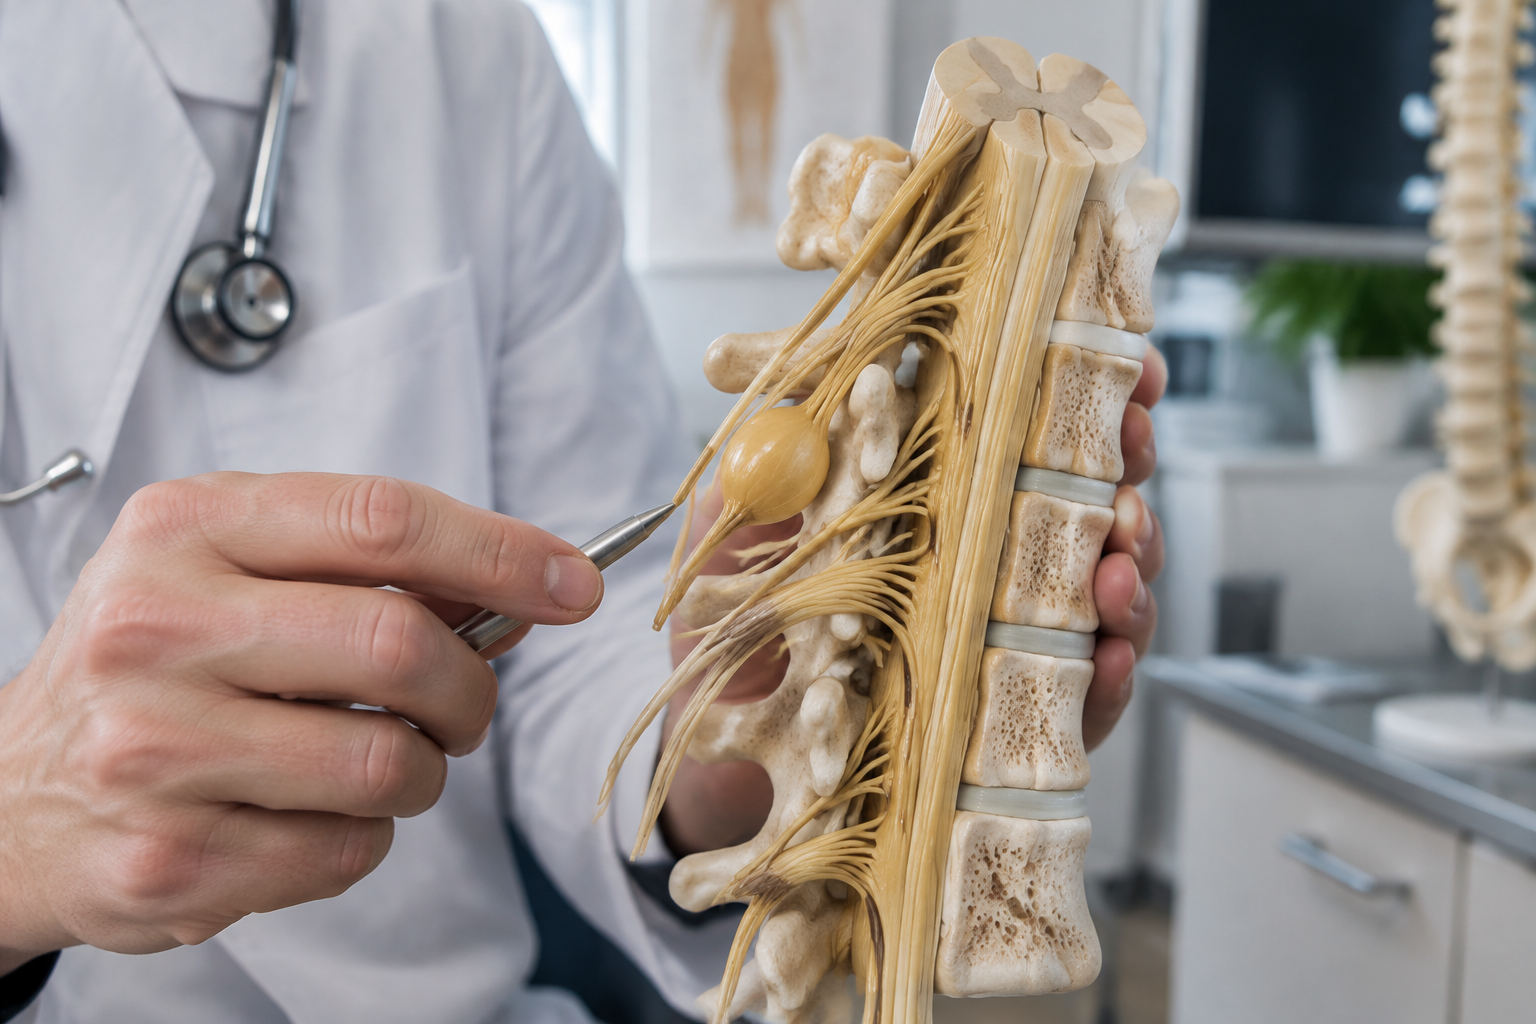
الضمور العضلي الشوكي مجموعة من الاضطرابات الوراثية التي تصيب الخلايا العصبية الحركية الموجودة في النخاع الشوكي، وقد تشمل خلايا مرتبطة بوظائف البلع والتنفس. هذه الخلايا تنقل الإشارات من الجهاز العصبي إلى العضلات؛ وعندما تتضرر، تضعف قدرة العضلات على الانقباض والحركة ويقل حجمها مع الوقت.
يكون الضعف غالبًا متناظرًا، ويؤثر بصورة أوضح في العضلات القريبة من الجذع، مثل عضلات الكتفين والفخذين. وفي النوع الوراثي الأكثر شيوعًا لا تتأثر القدرات العقلية عادة، كما يظل الإحساس محفوظًا غالبًا، رغم أن صعوبة الحركة قد تكون كبيرة.
هل يختلف عن ضمور النخاع الشوكي؟
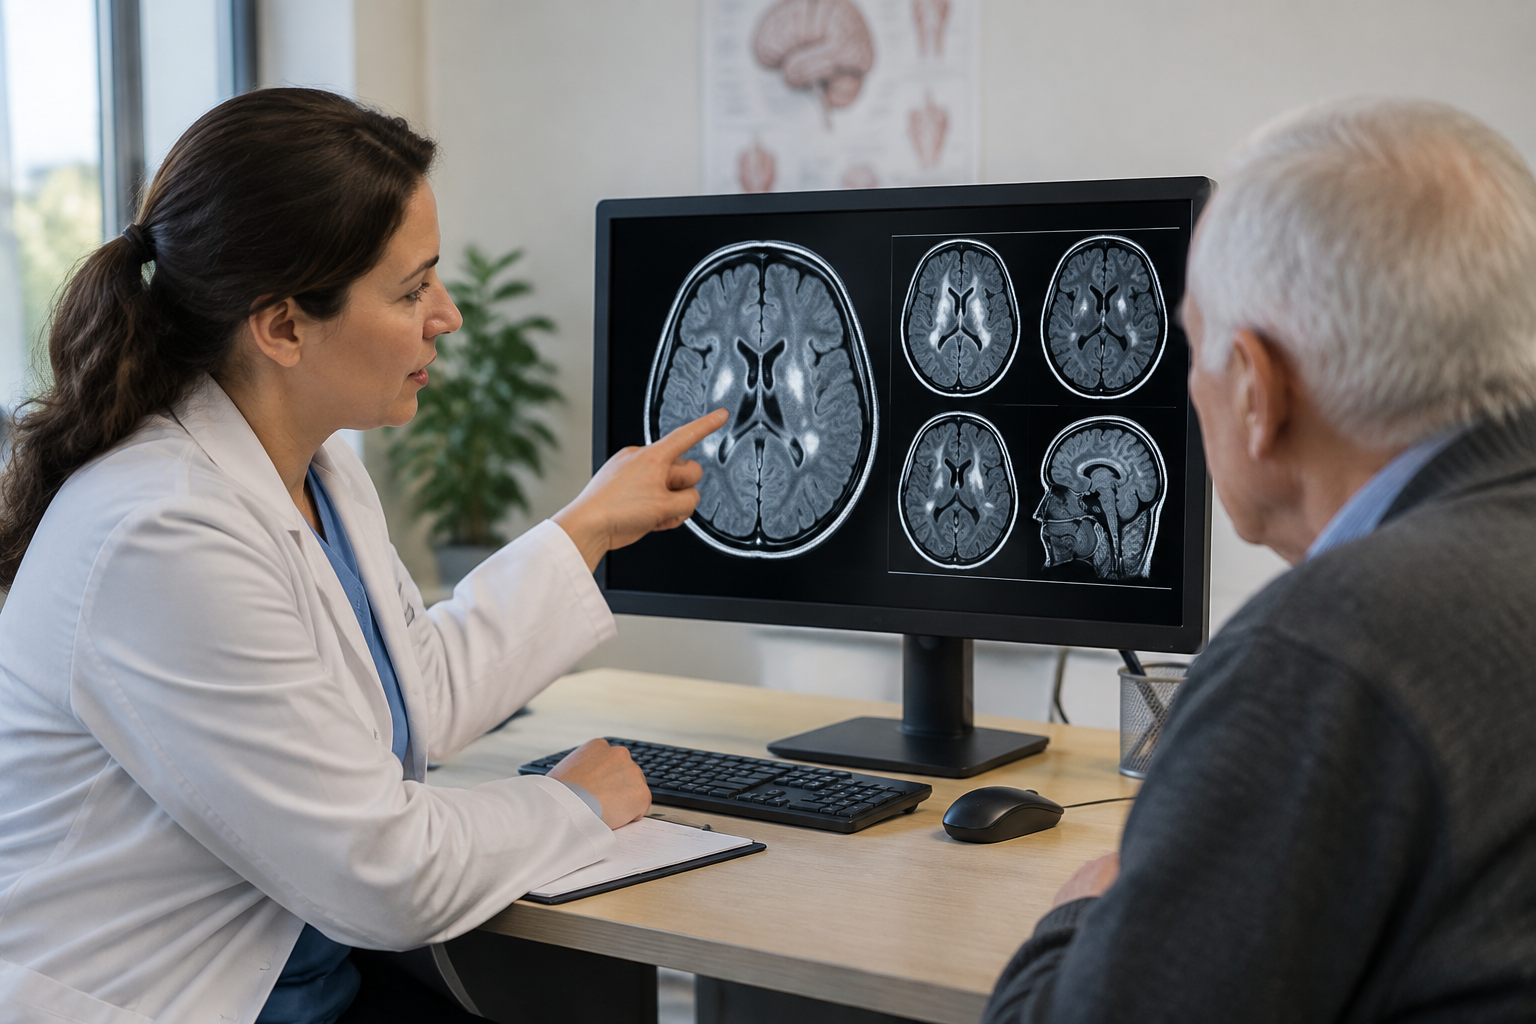
نعم؛ فضمور نسيج النخاع الشوكي وصف قد يظهر في تقرير الرنين المغناطيسي، ويعني انخفاض حجم هذا النسيج. ويمكن أن يرتبط بإصابة سابقة أو ضغط مزمن على النخاع أو أمراض التهابية وعصبية أخرى. وهو ليس تشخيصًا مرادفًا للضمور العضلي الشوكي الوراثي.
لذلك لا يصح جمع الأسباب الهيكلية والجينية تحت مرض واحد دون توضيح. إذا وردت كلمة «ضمور» في تقرير أشعة، فإن تفسيرها يعتمد على الأعراض والفحص وموضع التغيرات، وقد يحتاج الشخص إلى مسار تشخيصي وعلاجي مختلف تمامًا.
الأسباب الجينية وطريقة انتقال المرض
ينتج الشكل الأكثر شيوعًا عن تغيرات مرضية في جين يُسمى SMN1. تؤدي هذه التغيرات إلى نقص بروتين ضروري لبقاء الخلايا العصبية الحركية وأداء وظائفها. ويوجد جين آخر قريب منه، هو SMN2، ينتج مقدارًا محدودًا من البروتين الكامل؛ وغالبًا ما يرتبط وجود نسخ أكثر منه بصورة أخف من المرض، لكن ذلك لا يتنبأ وحده بمساره بدقة.
ينتقل هذا الشكل عادة بنمط وراثي متنحٍّ، أي إن الطفل يرث نسخة متغيرة من الجين من كل من الوالدين. وقد يكون الأبوان حاملين للتغير الجيني دون ظهور أعراض. عندما يكون كلاهما حاملًا، يكون احتمال إصابة الطفل في كل حمل 25%، واحتمال أن يكون حاملًا دون إصابة 50%، واحتمال ألا يكون مصابًا ولا حاملًا 25%.
قلة الحركة وسوء التغذية والعدوى لا تسبب هذا المرض الجيني، وإن كانت قد تزيد ضعف المصاب أو مضاعفاته. كما أن غياب تاريخ عائلي معروف لا يستبعد الإصابة؛ فقد ينتقل التغير الجيني عبر أجيال دون ملاحظة أعراض لدى حامليه.
الأعراض التي قد تظهر في الأعمار المختلفة
عند الرضع والأطفال الصغار
- ارتخاء العضلات وقلة الحركة التلقائية أو صعوبة تثبيت الرأس.
- تأخر الجلوس أو الوقوف والمشي، أو فقدان مهارة حركية سبق اكتسابها.
- ضعف المص والرضاعة، أو صعوبة البلع وطول مدة الوجبات.
- بكاء أو سعال ضعيف، وصعوبة إخراج إفرازات الصدر.
- تنفس مجهد أو التهابات صدرية متكررة في بعض الحالات.
عند الأطفال الأكبر والبالغين
قد تبدأ الأعراض بصعوبة صعود السلم أو النهوض من الأرض والكرسي، وتكرر السقوط أو تراجع القدرة على المشي. وقد تظهر رعشة دقيقة في الأصابع، أو انحناءات في العمود الفقري وتيبس بالمفاصل. ولا يعني وجود علامة واحدة الإصابة بالمرض، لأن أسبابًا عصبية وعضلية أخرى قد تعطي أعراضًا مشابهة.
الأنواع ودرجات الشدة
يُصنف المرض تقليديًا بحسب عمر بداية الأعراض وأعلى مهارة حركية يكتسبها المصاب. تبدأ الصور الأشد قبل الولادة أو خلال الأشهر الأولى، بينما تظهر صور أخرى لدى طفل يستطيع الجلوس لكنه لا يمشي مستقلًا دون علاج. وقد يبدأ الضعف بعد اكتساب المشي، أو يظهر بصورة أخف في البلوغ.
هذه التصنيفات ليست حدودًا ثابتة لمستقبل الطفل، خصوصًا مع العلاجات الحديثة. فقد يختلف تطور شخصين ضمن التصنيف نفسه، ويتأثر المسار بسرعة التشخيص وموعد العلاج والحالة التنفسية والتغذوية والرعاية المستمرة.
كيف يُشخَّص الضمور العضلي الشوكي؟
يبدأ التقييم لدى طبيب الأعصاب بمراجعة تطور الحركة والتاريخ العائلي، وفحص القوة العضلية والمنعكسات والتنفس والبلع. ويُعد الفحص الجيني للبحث عن التغيرات المرتبطة بجين SMN1 وسيلة أساسية لتأكيد الشكل الشائع، وقد يُقاس عدد نسخ SMN2 للمساعدة في تخطيط الرعاية.
إذا لم تتوافق النتائج مع الأعراض، قد يطلب الطبيب فحوصًا جينية أوسع أو تخطيط الأعصاب والعضلات وتحاليل أخرى. ولا يكون الرنين المغناطيسي وحده وسيلة لتشخيص هذا المرض الوراثي. وتتيح برامج فحص حديثي الولادة، حيث تتوفر، اكتشاف بعض الحالات قبل ظهور الضعف، مما يمنح فرصة مهمة للتدخل المبكر.
العلاج والرعاية اليومية
توجد علاجات موجّهة تعمل بطرق مختلفة، منها تحسين إنتاج البروتين الوظيفي من جين SMN2، ومنها إيصال نسخة وظيفية من جين SMN1 باستخدام العلاج الجيني. يحدد الفريق المتخصص الخيار الملائم وفق العمر والحالة السريرية والفحوص وشروط الترخيص المحلية. وقد تُبطئ هذه العلاجات تطور المرض وتُحسن الوظائف، لكنها ليست ضمانًا لاستعادة كل قوة عضلية فُقدت.
لا يقتصر العلاج على الدواء، بل يحتاج المصاب إلى خطة متعددة التخصصات تشمل:
- تقييم التنفس أثناء اليقظة والنوم، ودعم التهوية والمساعدة على السعال عند الحاجة.
- تقييم البلع والتغذية لمنع الاختناق أو دخول الطعام إلى مجرى التنفس، وضمان نمو مناسب.
- علاج طبيعي ووظيفي بتمارين ملائمة للقدرة، مع تجنب الإجهاد المفرط.
- وسائل مساعدة على الحركة والجلوس، ومتابعة المفاصل والعمود الفقري وصحة العظام.
- التطعيمات المناسبة وخطة للتعامل المبكر مع العدوى التنفسية، إلى جانب الدعم النفسي والأسري.
متى تزور الطبيب؟
احجز تقييمًا قريبًا إذا لاحظت تأخرًا حركيًا واضحًا، أو ضعفًا مستمرًا ومتزايدًا، أو فقدان مهارات سابقة، أو صعوبة متكررة في الرضاعة والبلع. ويستدعي ارتخاء الرضيع وضعف حركته تقييمًا سريعًا، ولا يُنصح بالاكتفاء بانتظار تحسن الحركة مع العمر.
اطلب الطوارئ فورًا عند صعوبة التنفس الشديدة، أو ازرقاق الشفتين، أو توقفات التنفس، أو اختناق يعوق التنفس. وإذا كان التشخيص معروفًا، فإن تراجع القدرة على إخراج الإفرازات أو زيادة جهد التنفس يستلزمان تواصلًا طبيًا عاجلًا.
الاستشارة الوراثية والتخطيط للأسرة
لا توجد عادات يومية تمنع حدوث التغير الجيني الموروث. لكن الاستشارة الوراثية تساعد الأسرة على فهم احتمالات تكرار الإصابة، ومناقشة فحص حَمَلة الجين وخيارات الفحوص أثناء الحمل أو قبل نقل الأجنة عند ملاءمتها. ويبقى التشخيص المبكر والمتابعة المنتظمة أفضل طريق لتقديم الرعاية المناسبة، دون لوم الوالدين أو ربط المرض بطريقة تربية الطفل أو مستوى نشاطه.
أسئلة شائعة
هل الضمور العضلي الشوكي مرض معدٍ؟
لا، هو مرض وراثي ولا ينتقل بالمخالطة أو الرضاعة أو مشاركة الأدوات. وقد تزيد العدوى التنفسية مضاعفاته لدى المصاب، لكنها ليست سبب المرض.
هل يمكن أن يظهر المرض لدى البالغين؟
نعم، توجد صور تبدأ في البلوغ وغالبًا تكون أخف وأبطأ تطورًا. لكن ضعف العضلات عند البالغين له أسباب عديدة، ولا يُنسب إلى الضمور العضلي الشوكي دون تقييم وفحوص.
هل يكفي تصوير الرنين المغناطيسي لتأكيد التشخيص؟
لا. يعتمد تشخيص الشكل الأكثر شيوعًا على التقييم السريري والفحص الجيني. أما ضمور النخاع الظاهر بالتصوير فقد يشير إلى حالات أخرى تختلف في أسبابها وعلاجها.
هل يمكن الشفاء التام من الضمور العضلي الشوكي؟
لا يمكن ضمان الشفاء التام، لكن العلاجات الموجّهة قد تُحدث تحسنًا مهمًا وتغيّر مسار المرض، خاصة قبل حدوث تلف عصبي واسع. وتظل المتابعة ودعم التنفس والتغذية والتأهيل ضرورية.
هل يحتاج إخوة الطفل المصاب إلى فحص؟
قد يُوصى بفحص الإخوة وتقييمهم حتى دون أعراض، لأن اكتشاف الإصابة مبكرًا قد يؤثر في توقيت العلاج. يحدد اختصاصي الوراثة الفحوص المناسبة لكل فرد بحسب صلته بالمصاب ونتيجة الفحص العائلي.