تالاسيمية بيتا: فهم المرض وخيارات العلاج والتعايش
تالاسيمية بيتا، وتُعرف أيضًا باسم الثلاسيميا بيتا، اضطراب وراثي يؤثر في قدرة الجسم على إنتاج الهيموغلوبين، وهو البروتين الذي يحمل الأكسجين داخل كريات الدم الحمراء. تختلف آثارها كثيرًا بين الأشخاص؛ فقد تُكتشف مصادفة في تحليل دم لدى حامل الصفة، بينما يحتاج المصاب بالشكل الشديد إلى رعاية منتظمة منذ الطفولة. فهم نوع الحالة يساعد على اختيار العلاج المناسب وتجنب استخدام الحديد دون حاجة.
أهم النقاط
- تالاسيمية بيتا مرض وراثي غير معدٍ يقل فيه إنتاج سلاسل بيتا في الهيموغلوبين.
- حامل الصفة قد يكون بلا أعراض أو لديه فقر دم خفيف، ولا تتحول حالته لاحقًا إلى تالاسيمية شديدة.
- لا تعني صِغَر كريات الدم الحمراء وجود نقص الحديد؛ يجب إثبات النقص قبل تناول مكملاته.
- تختلف الخطة العلاجية بحسب شدة المرض، وقد تشمل نقل الدم وعلاج تراكم الحديد وعلاجات متخصصة.
- فحص الشريك والاستشارة الوراثية يساعدان على فهم احتمال انتقال المرض إلى الأطفال.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما تالاسيمية بيتا؟
يتكون الهيموغلوبين الأساسي لدى البالغين من سلاسل بروتينية تسمى ألفا وبيتا. في تالاسيمية بيتا، تؤدي تغيرات في جين HBB إلى انخفاض إنتاج سلاسل بيتا أو غيابه. ينتج عن ذلك تصنيع غير متوازن للهيموغلوبين، وتلف كثير من خلايا الدم أثناء تكوّنها أو تحللها مبكرًا بعد وصولها إلى الدورة الدموية.
تكون النتيجة فقر دم متفاوت الشدة، وقد يحاول نخاع العظم تعويض النقص بزيادة إنتاج الخلايا. وعندما تكون هذه المحاولة شديدة ومستمرة دون ضبط المرض، قد تؤثر في العظام وتزيد حجم الطحال. المرض ليس عدوى، ولا ينتقل بالمخالطة أو الطعام أو التبرع بالدم.
كيف تنتقل بالوراثة؟
يرث الإنسان نسخة من جين بيتا من كل والد. وجود تغير مسبب للمرض في نسخة واحدة يعني غالبًا حمل صفة تالاسيمية بيتا، أما تأثر النسختين فقد يسبب المرض بدرجات مختلفة. تزداد شيوعًا لدى بعض العائلات ذات الأصول المتوسطية والشرق أوسطية وجنوب الآسيوية والأفريقية، لكنها قد تظهر لدى أي شخص.
إذا كان كلا الوالدين حاملًا للصفة، تكون الاحتمالات في كل حمل: 25% لطفل مصاب، و50% لطفل حامل للصفة، و25% لطفل غير مصاب ولا يحمل الصفة. هذه الاحتمالات مستقلة في كل مرة. وقد يسبب اجتماع صفة بيتا مع بعض اضطرابات الهيموغلوبين الأخرى، مثل الهيموغلوبين المنجلي، مرضًا يحتاج إلى تقييم متخصص.
الفرق بين حمل الصفة والمرض
تالاسيمية بيتا الصغرى
تعني عادة حمل الصفة الوراثية. غالبًا لا توجد أعراض، أو يظهر فقر دم خفيف مع صغر حجم كريات الدم الحمراء. لا يحتاج معظم حاملي الصفة إلى علاج، ولا تتحول الصفة مع الوقت إلى مرض شديد، لكن معرفة وجودها مهمة عند التخطيط للإنجاب.
تالاسيمية بيتا المتوسطة والكبرى
قد يسبب الشكل المتوسط فقر دم يحتاج إلى نقل الدم في ظروف معينة، مثل العدوى أو الحمل، بينما يتطلب الشكل الشديد عادة نقلًا منتظمًا. ويستخدم الأطباء أيضًا تقسيمًا عمليًا إلى تالاسيمية معتمدة على نقل الدم وأخرى غير معتمدة عليه. وقد تتغير الاحتياجات العلاجية مع الزمن، لذلك لا يكفي اسم النوع وحده لتحديد المتابعة.
أعراض تالاسيمية بيتا
لا تظهر أعراض الشكل الشديد بالضرورة عند الولادة؛ إذ يهيمن الهيموغلوبين الجنيني في البداية. تبدأ العلامات غالبًا خلال الأشهر الأولى إلى العامين الأولين، مع انخفاضه تدريجيًا. أما الحالات الأخف فقد تُكتشف في الطفولة المتأخرة أو عند البالغين.
- شحوب الجلد، والتعب، والضعف، وقلة تحمل المجهود.
- ضيق النفس أو تسارع ضربات القلب بسبب فقر الدم.
- اصفرار الجلد أو العينين، وأحيانًا بول داكن بسبب تحلل كريات الدم.
- ضعف الرضاعة أو بطء النمو عند الأطفال، وتأخر البلوغ لاحقًا.
- تضخم البطن نتيجة زيادة حجم الطحال أو الكبد.
- تغيرات عظمية، خصوصًا في الوجه، في المرض الشديد غير المعالج جيدًا.
الطفح الجلدي والشرى وحكة العينين ليست علامات معتادة لهذا المرض. ظهورها، خاصة أثناء نقل الدم أو بعد دواء جديد، قد يشير إلى مشكلة أخرى أو تفاعل علاجي يستلزم إبلاغ الفريق الطبي.
كيف يُشخَّص المرض؟
يبدأ التقييم بالتاريخ العائلي والفحص السريري وصورة الدم الكاملة. قد يظهر انخفاض الهيموغلوبين وصغر كريات الدم الحمراء، لكن هذه النتائج وحدها لا تميز الثلاسيميا عن نقص الحديد. لذلك يختار الطبيب مجموعة فحوص تكمل بعضها بعضًا.
- صورة الدم وفحص شكل الخلايا تحت المجهر عند الحاجة.
- مخزون الحديد وفحوصه لتحديد وجود نقص مصاحب أو زيادة في الحديد.
- تحليل أنواع الهيموغلوبين، بالرحلان الكهربائي أو بطرق مخبرية مشابهة.
- الفحص الجيني لتأكيد بعض الحالات وتوضيح النمط الوراثي وتوجيه فحص الأسرة.
يجب إبلاغ الطبيب بأي نقل دم حديث، لأنه قد يؤثر في تفسير تحليل الهيموغلوبين. كما قد تتطلب النتائج مراعاة العمر ووجود نقص الحديد. وفي الأسر المعرضة للخطر، يمكن مناقشة الفحوص قبل الحمل أو التشخيص أثناءه مع مختص الوراثة.
خيارات العلاج بحسب شدة الحالة
المراقبة والدعم الغذائي
لا يحتاج حامل الصفة عادة إلى نقل دم أو أدوية خاصة. وقد يصف الطبيب حمض الفوليك لبعض المصابين وفق احتياجاتهم، لكنه ليس مطلوبًا للجميع. أما الحديد فلا يُستخدم لمجرد وجود فقر دم؛ فقد يجتمع نقصه مع الثلاسيميا، لكن يجب إثبات ذلك بالتحاليل أولًا.
نقل الدم وعلاج زيادة الحديد
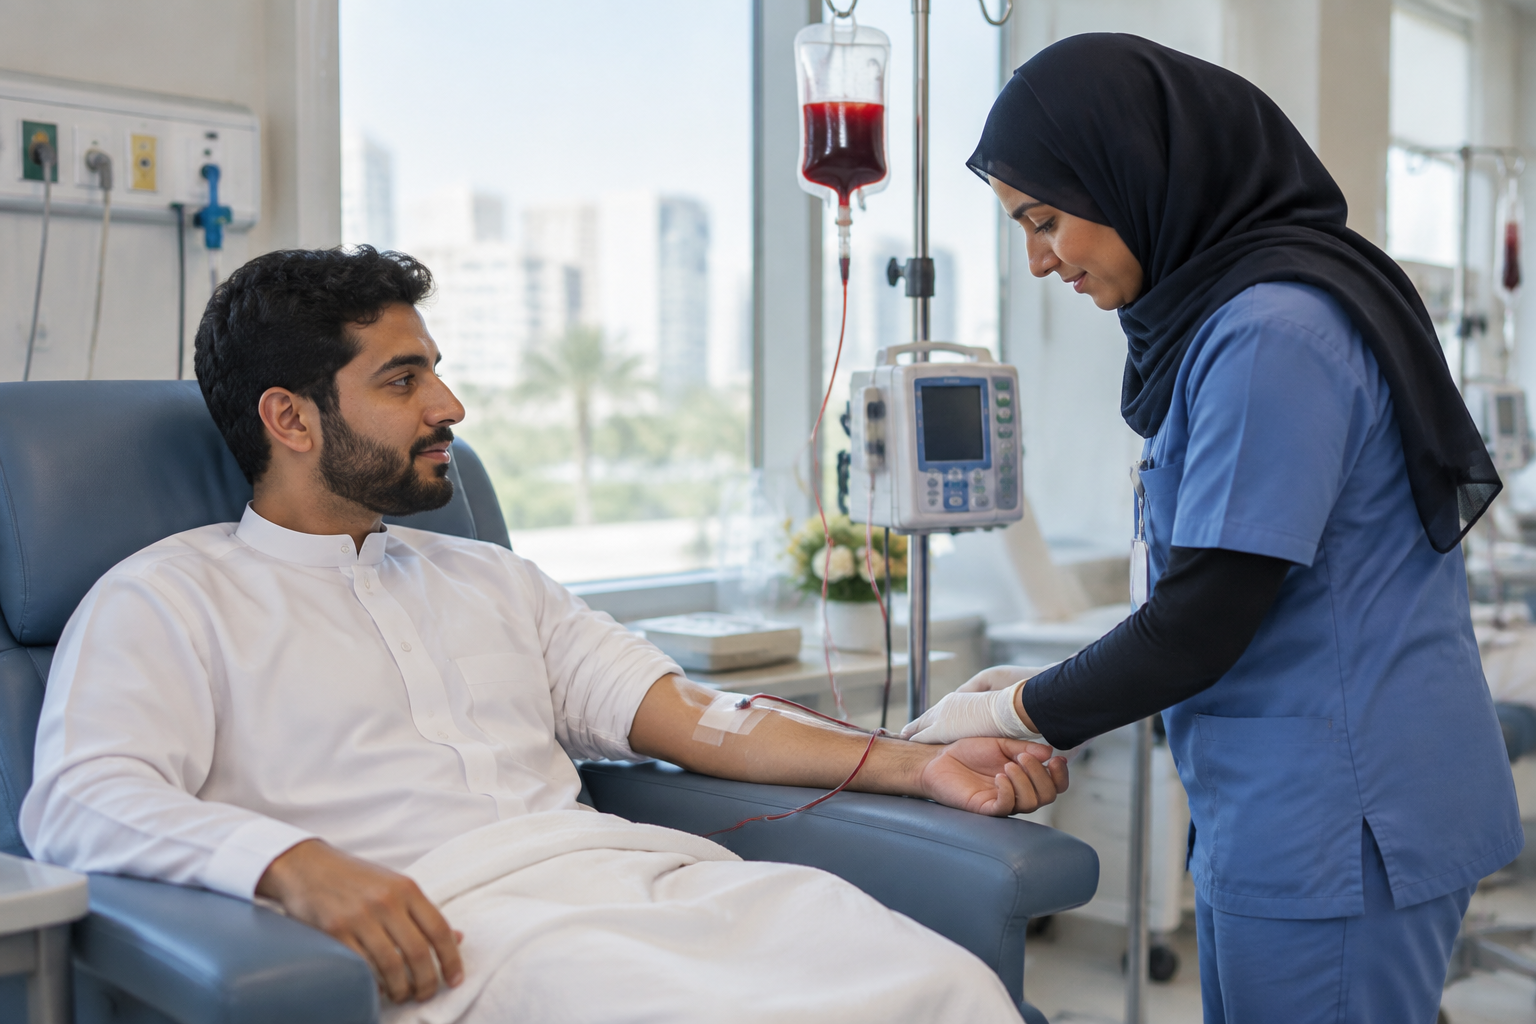
يساعد نقل كريات الدم الحمراء المنتظم عند الحاجة على تحسين النمو والنشاط والحد من آثار فقر الدم. لكن النقل المتكرر يزيد مخزون الحديد، وقد تتراكم كميات إضافية أيضًا لدى بعض من لا يتلقون نقلًا منتظمًا بسبب زيادة امتصاصه من الأمعاء.
تُستخدم أدوية إزالة الحديد، وتسمى خالبات الحديد، عندما تستدعي الحالة ذلك. ويحدد الفريق النوع المناسب ويتابع الاستجابة والآثار الجانبية. تشمل المراقبة تحاليل مخزون الحديد، وقد تشمل التصوير بالرنين المغناطيسي لقياس الحديد في الكبد والقلب؛ فلا يكفي تحليل واحد لتقدير الخطر بدقة.
العلاجات المتخصصة
قد تساعد أدوية معينة على تحسين إنتاج كريات الدم وتقليل الحاجة إلى النقل لدى فئات محددة. ويمكن لزراعة الخلايا الجذعية المكوِّنة للدم أن تحقق الشفاء لبعض المرضى، لكنها تتطلب تقييمًا دقيقًا للملاءمة والمخاطر. وتتوفر علاجات جينية في بعض البلدان لفئات مؤهلة، وليست مناسبة أو متاحة للجميع. أما استئصال الطحال فليس إجراءً روتينيًا بسبب مخاطره.
المضاعفات والتعايش اليومي
قد تؤدي زيادة الحديد إلى أذى القلب والكبد والغدد، بما يؤثر في سكر الدم والنمو والبلوغ والخصوبة. وقد تحدث هشاشة العظام أو حصوات المرارة وتضخم الطحال. تقل هذه المخاطر بالالتزام بالعلاج والمتابعة، التي قد تشمل تقييم القلب والكبد والهرمونات وصحة العظام بحسب الحالة.
- التزم بمواعيد نقل الدم وأدوية إزالة الحديد والفحوص المقررة.
- تناول غذاءً متوازنًا، ولا تبدأ مكملات الحديد أو الفيتامينات دون مراجعة.
- مارس نشاطًا يناسب قدرتك، واستشر الطبيب قبل الرياضات العنيفة إذا كان الطحال متضخمًا.
- حافظ على التطعيمات، خصوصًا إذا استؤصل الطحال، واتبع خطة الوقاية من العدوى.
- ناقش التخطيط للحمل وفحص الشريك مبكرًا مع الطبيب.
متى تزور الطبيب؟
احجز موعدًا عند وجود شحوب أو تعب مستمر أو اصفرار أو ضعف نمو، أو عند اكتشاف فقر دم صغير الكريات لا يُفسَّر بوضوح. وتُنصح الاستشارة الوراثية عند وجود تاريخ عائلي أو شريك حامل لأحد اضطرابات الهيموغلوبين.
اطلب رعاية عاجلة عند ضيق النفس الشديد أو ألم الصدر أو الإغماء. وتحتاج الحمى بعد استئصال الطحال إلى تقييم عاجل حتى لو بدت بسيطة. أثناء نقل الدم، أبلغ الفريق فورًا عن الحمى أو القشعريرة أو الطفح أو ألم الظهر أو صعوبة التنفس، ولا تنتظر انتهاء الجلسة.
أسئلة شائعة
هل تالاسيمية بيتا هي نفسها نقص الحديد؟
لا. تالاسيمية بيتا اضطراب وراثي في تصنيع الهيموغلوبين، بينما ينجم نقص الحديد عن انخفاض مخزونه. قد تتشابه نتائج صورة الدم، وقد تجتمع الحالتان؛ لذلك تُطلب فحوص الحديد قبل وصف مكملاته.
هل يستطيع حامل صفة تالاسيمية بيتا الزواج والإنجاب؟
نعم. المهم فحص الشريك والاستشارة الوراثية لفهم احتمالات انتقال المرض، خصوصًا إذا كان الشريك يحمل الثلاسيميا أو اضطرابًا آخر في الهيموغلوبين.
هل يحتاج جميع المصابين إلى نقل دم طوال الحياة؟
لا. حامل الصفة لا يحتاج عادة إلى نقل الدم، وبعض الحالات المتوسطة تحتاجه في ظروف معينة فقط. أما المرض المعتمد على نقل الدم فيتطلب نقلًا منتظمًا ما لم ينجح علاج متخصص في تغيير هذه الحاجة.
هل يمكن الشفاء من تالاسيمية بيتا؟
قد تحقق زراعة الخلايا الجذعية الشفاء لبعض المرضى، وقد تتيح العلاجات الجينية لفئات محددة الاستغناء عن النقل المنتظم. تعتمد الملاءمة على عوامل متعددة، وتحتاج هذه الخيارات إلى تقييم ومتابعة في مركز متخصص.
هل يجب تجنب كل الأطعمة التي تحتوي على الحديد؟
ليس بالضرورة؛ فالحمية الصارمة قد تضر بالتوازن الغذائي ولا تغني عن علاج زيادة الحديد. تختلف النصائح بحسب مخزون الحديد ونمط العلاج، والأهم تجنب مكملات الحديد غير الموصوفة ومراجعة اختصاصي التغذية عند الحاجة.