داء بيلشوفسكي: علامات مبكرة وخيارات التشخيص والرعاية
قد يكون فقدان الطفل كلمات كان يستخدمها أو ازدياد تعثره أثناء المشي أكثر من مجرد اختلاف طبيعي في النمو، خاصة إذا ترافق مع نوبات صرعية. ومن الأسباب النادرة لهذه الصورة داء بيلشوفسكي، وهو اسم تاريخي يرتبط باضطرابات وراثية تؤثر تدريجيًا في الخلايا العصبية. لا تكفي هذه الأعراض وحدها لتشخيصه، لأن أسبابًا أخرى أكثر شيوعًا قد تفسرها، لكن التعرف المبكر إلى تراجع المهارات يساعد على الوصول إلى تقييم متخصص وتحديد فرص العلاج والرعاية المناسبة.
أهم النقاط
- يُستخدم اسم داء بيلشوفسكي غالبًا لوصف الشكل الطفولي المتأخر من داء الليبوفوسين السيرويدي العصبي، وخاصة النوع CLN2.
- تراجع الكلام أو الحركة بعد اكتسابهما، مع نوبات صرعية أو اختلال التوازن، يستدعي تقييمًا لدى اختصاصي أعصاب الأطفال.
- يساعد قياس نشاط إنزيم TPP1 والفحص الجيني في تأكيد النوع الأكثر ارتباطًا بهذا الاسم.
- قد يبطئ العلاج التعويضي بالإنزيم تدهور بعض الوظائف لدى المصابين المؤهلين، لكنه لا يُعد شفاءً كاملًا.
- الرعاية متعددة التخصصات والاستشارة الوراثية أساس لدعم الطفل والأسرة والتخطيط لفحص الأقارب عند الحاجة.
أُعدّت هذه النقاط بمساعدة الذكاء الاصطناعي لتلخيص أهم ما في المقال وتسهيله على القارئ. المحتوى للتثقيف الصحي ولا يغني عن استشارة الطبيب.
ما داء بيلشوفسكي؟
يُقصد بداء بيلشوفسكي، أو داء يانسكي–بيلشوفسكي، عادةً الشكل الطفولي المتأخر من داء الليبوفوسين السيرويدي العصبي. وهذه مجموعة من الأمراض الوراثية النادرة تُدرج ضمن أمراض التخزين الليسوسومي، وتُعرف أيضًا ضمن طيف أمراض باتن. تُحدث هذه الاضطرابات تلفًا تدريجيًا في الجهاز العصبي، وقد تؤثر في الحركة والتعلم والكلام والبصر.
يرتبط الشكل التقليدي من المرض غالبًا بالنوع الجيني CLN2، الناتج عن خلل في جين TPP1. لكن التسميات التاريخية قد تشمل حالات متشابهة في الأعراض ومختلفة جينيًا؛ لذلك لا يكفي اسم «بيلشوفسكي» وحده لتحديد العلاج أو التوقعات المستقبلية. الأهم هو معرفة النوع الجيني والإنزيمي لدى الطفل.
لماذا يحدث المرض؟
تحتوي الخلايا على أجزاء صغيرة تسمى الليسوسومات، تعمل على تفكيك مواد معينة وإعادة تدويرها. في مرض CLN2، يؤدي الخلل الوراثي إلى نقص نشاط إنزيم يسمى ثلاثي الببتيديل ببتيداز 1، ويُختصر إلى TPP1. نتيجة ذلك تتراكم مواد داخل الخلايا، وتكون الخلايا العصبية شديدة التأثر بهذا الاضطراب.
المرض ليس عدوى، ولا ينتج عن طعام معين أو خطأ ارتكبه الوالدان أثناء الحمل أو التربية. كما أنه يختلف عن الاضطرابات الاستقلابية التي يمكن التحكم بها بمجرد تجنب مكوّن غذائي؛ فلا توجد حمية عامة ثبت أنها توقف تطوره.
كيف ينتقل وراثيًا؟
ينتقل الشكل المرتبط بجين TPP1 عادةً بوراثة جسمية متنحية، أي إن الطفل يرث نسخة متغيرة من الجين من كل والد. وغالبًا لا تظهر أعراض على الوالدين الحاملين للصفة. إذا كان كلاهما حاملًا لتغير مُمرض في الجين نفسه، ففي كل حمل تكون الاحتمالات:
- 25% لولادة طفل مصاب.
- 50% لولادة طفل حامل للصفة دون إصابته بالمرض عادةً.
- 25% لولادة طفل غير مصاب وغير حامل للتغير العائلي.
هذه الاحتمالات تتكرر بصورة مستقلة في كل حمل، ولا تعني أن ترتيب إصابة الأطفال يمكن توقعه.
متى تظهر الأعراض وما أبرزها؟
تبدأ أعراض الشكل التقليدي غالبًا بين عمر سنتين وأربع سنوات، بعد فترة قد يبدو فيها النمو طبيعيًا نسبيًا. وقد يسبق تأخر الكلام ظهور النوبات بمدة. توجد أيضًا صور غير نمطية تبدأ في أعمار مختلفة وتسير بوتيرة أبطأ، لذا لا يستبعد العمر وحده المرض.
العلامات المبكرة
- تأخر تطور اللغة أو توقف اكتساب كلمات ومهارات جديدة.
- فقدان مهارات سبق اكتسابها، مثل استخدام كلمات مألوفة أو أداء أنشطة بسيطة.
- نوبات صرعية قد تكون أول سبب لطلب المساعدة الطبية.
- تعثر متكرر أو اختلال التوازن وتراجع تناسق الحركة.
الأعراض مع تقدم الحالة
قد تتراجع القدرة على المشي والكلام والتعلم، وتظهر نفضات عضلية قصيرة أو تيبس واضطرابات في الحركة. وقد يتأثر البصر تدريجيًا بسبب إصابة الشبكية. كما يمكن أن تحدث صعوبات في البلع والتغذية، واضطرابات النوم، وزيادة الاعتماد على الآخرين في الأنشطة اليومية. لا تظهر جميع الأعراض في الوقت نفسه، وتختلف شدتها وسرعة تقدمها بحسب النوع الجيني والحالة الفردية.
كيف يُشخَّص داء بيلشوفسكي؟
يبدأ التقييم بتاريخ تطور الطفل وفحص عصبي دقيق، مع السؤال عن بداية النوبات وأي مهارات فُقدت، والتاريخ العائلي والأمراض المشابهة. وقد يحيل الطبيب الطفل إلى اختصاصي أعصاب الأطفال أو الأمراض الوراثية والاستقلابية. تسجيل التغيرات ومقاطع قصيرة للحركات غير المعتادة، إذا أمكن بأمان، قد يساعد في وصف المشكلة.
- اختبار نشاط الإنزيم: يُقاس نشاط TPP1 في عينات مناسبة مثل الدم عند الاشتباه بمرض CLN2.
- الفحص الجيني: يبحث عن التغيرات المسببة للمرض، وقد يُجرى لجين محدد أو ضمن مجموعة جينات مرتبطة بالصرع وتراجع النمو.
- تخطيط كهربائية الدماغ: يساعد على تقييم النوبات وتحديد نمط النشاط الكهربائي، لكنه لا يؤكد المرض بمفرده.
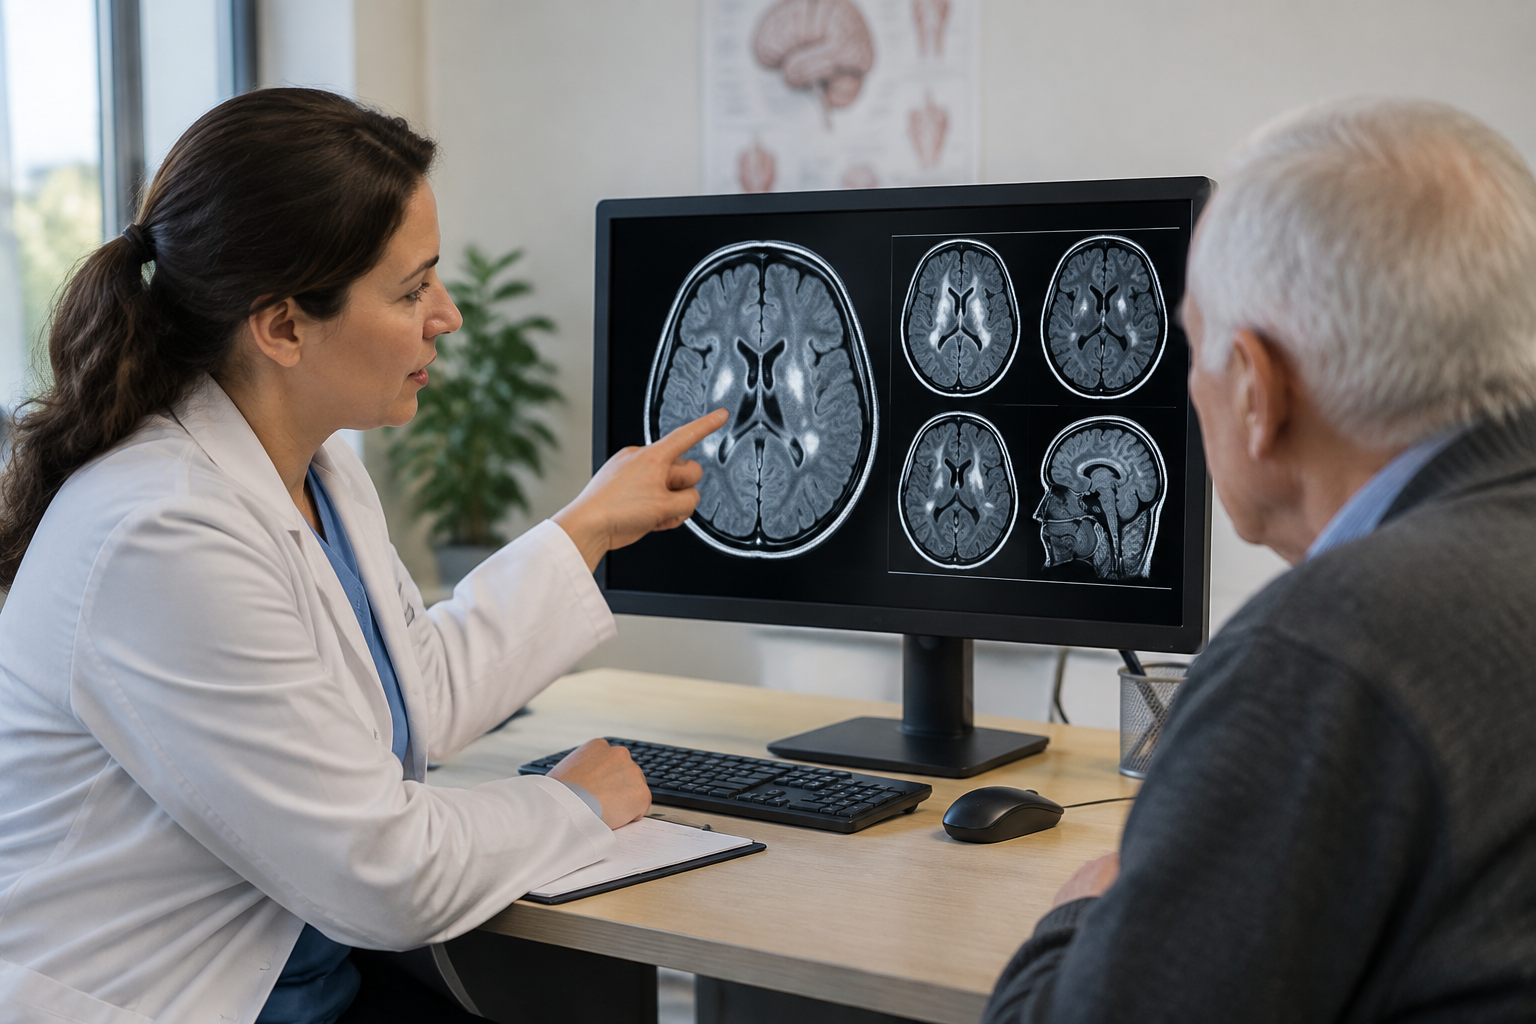
- تصوير الدماغ بالرنين المغناطيسي: يقيّم التغيرات البنيوية ويساعد على استبعاد أسباب أخرى.
- فحص العين والشبكية: يحدد مدى تأثر البصر وقد يشمل اختبارات متخصصة لوظائف الشبكية.
قد لا تكون نتائج التصوير أو فحص العين واضحة في المراحل الأولى. ويعتمد تأكيد النوع المرتبط بنقص TPP1 على تفسير نتائج الإنزيم والتحليل الجيني مع الصورة السريرية، وقد تستدعي النتائج غير الحاسمة فحوصًا إضافية.
ما خيارات العلاج؟
لا يتوفر حاليًا شفاء كامل يعكس جميع الأضرار العصبية الناتجة عن المرض. ومع ذلك، فإن تحديد النوع مبكرًا مهم؛ إذ يتوفر علاج موجّه لبعض المصابين بمرض CLN2، إلى جانب علاجات تخفف الأعراض وتدعم جودة الحياة.
العلاج التعويضي بالإنزيم
سيرليبوناز ألفا علاج يعوض إنزيم TPP1 الناقص، وقد يبطئ تراجع الوظيفة الحركية لدى المرضى المؤهلين. يُعطى داخل بطينات الدماغ عبر جهاز مزروع، وفي مركز متخصص، وليس كدواء فموي أو حقن وريدي معتاد. يحدد الفريق المعالج ملاءمته وفق التشخيص والحالة والتراخيص المحلية ومدى توفره.
يحتاج هذا العلاج إلى متابعة دقيقة لاحتمال حدوث تفاعلات تحسسية أو عدوى ومشكلات مرتبطة بالجهاز. وهو لا يضمن توقف المرض تمامًا ولا استعادة المهارات المفقودة، كما لا يمكن افتراض أنه يمنع تدهور البصر أو يعالج الأنواع الجينية الأخرى.
الرعاية الداعمة والتأهيل
- اختيار أدوية للنوبات بحسب نوعها واستجابة الطفل، مع خطة مكتوبة للتعامل مع النوبات المطولة.
- العلاج الطبيعي والوظيفي لدعم الحركة والجلوس الآمن وتقليل التقلصات.
- تقييم الكلام والتواصل واستخدام وسائل تواصل بديلة عند الحاجة.
- متابعة البلع والتغذية لتقليل الاختناق ودخول الطعام إلى مجرى التنفس.
- معالجة الألم واضطرابات النوم والإمساك والمشكلات التنفسية عند حدوثها.
- توفير دعم نفسي واجتماعي ورعاية تلطيفية بالتوازي مع العلاج، لتخفيف المعاناة ودعم الأسرة.
متى تزور الطبيب؟
احجز تقييمًا قريبًا إذا لاحظت فقدان الطفل مهارات مكتسبة، أو تراجع كلامه ومشيه، أو تعثرًا متزايدًا، خصوصًا مع نوبات أو تغيرات في البصر. لا تنتظر اكتمال جميع العلامات، ولا تفترض أن كل تأخر لغوي يعني هذا المرض النادر.
اطلب الإسعاف إذا استمرت نوبة تشنجية خمس دقائق أو أكثر، أو تكررت النوبات دون استعادة الوعي، أو صاحبها صعوبة تنفس أو إصابة خطيرة. تستدعي النوبة الأولى تقييمًا طبيًا عاجلًا أيضًا. أثناء التشنج، أبعد الأشياء الخطرة، واحمِ الرأس، ولا تثبت الطفل بالقوة ولا تضع شيئًا في فمه. اتبع خطة الطوارئ الفردية إن وُجدت.
التعايش مع المرض والتخطيط الأسري
يساعد تنسيق المتابعة بين الأعصاب والوراثة والتأهيل والتغذية والعيون على تقليل عبء الزيارات وتوحيد أهداف الرعاية. ومن المفيد متابعة التغير في الحركة والتواصل والبلع والنوم، وتكييف المنزل والمدرسة مع احتياجات الطفل دون إغفال الأنشطة التي تمنحه الراحة والتفاعل.
تختلف التوقعات المستقبلية، ولا يصح تقدير مسار طفل بعينه اعتمادًا على الاسم التاريخي للمرض. وتتيح الاستشارة الوراثية مناقشة فحص الأشقاء والأقارب، وخيارات فحص الحمل أو الفحص الوراثي للأجنة عند معرفة التغير العائلي. وقد يتيح تشخيص الأشقاء قبل الأعراض تقييم فرص التدخل مبكرًا.
أسئلة شائعة
هل داء بيلشوفسكي هو نفسه مرض باتن؟
يُستخدم مرض باتن اسمًا جامعًا لاضطرابات الليبوفوسين السيرويدي العصبي. أما داء بيلشوفسكي فيشير عادةً إلى الشكل الطفولي المتأخر، وخاصة CLN2، ويظل الفحص الجيني ضروريًا لتحديد النوع بدقة.
هل يصيب المرض طفلًا دون وجود تاريخ عائلي؟
نعم، فقد يكون الوالدان حاملين للتغير الوراثي دون أعراض، ولا تكون هناك إصابات معروفة في الأسرة. غياب التاريخ العائلي لا يستبعد المرض.
هل يمكن اكتشاف المرض قبل ظهور الأعراض؟
يمكن إجراء فحص موجّه للأشقاء المعرضين للخطر إذا عُرف التغير الوراثي المسبب لدى فرد من الأسرة. يحدد اختصاصي الوراثة الفحوص المناسبة ويشرح نتائجها.
هل العلاج بالإنزيم يعيد الكلام والمشي؟
هدف العلاج الأساسي إبطاء تدهور بعض الوظائف لدى المصابين المؤهلين بمرض CLN2، وليس ضمان استعادة المهارات المفقودة. وتعتمد الاستفادة على الحالة وتوقيت بدء العلاج وعوامل أخرى.
هل تساعد الفيتامينات أو الحمية في إيقاف المرض؟
لا توجد حمية أو مكملات ثبت أنها توقف المرض. تبقى التغذية المتوازنة وعلاج أي نقص غذائي مهمين، مع تقييم البلع واستشارة الفريق المعالج قبل إعطاء المكملات.